Succès en phase 3, mais refus d'approbation par la FDA : enseignements pour l'évaluation des critères d'évaluation cliniques
Dans le domaine du développement de nouveaux médicaments, chaque évolution, même subtile, des orientations réglementaires mobilise l'attention de l'ensemble du secteur.
EClinCloud
suit en permanence les tendances mondiales en matière d'examen des médicaments et analyse l'évolution des perspectives réglementaires, afin de proposer des solutions plus fiables pour l'évaluation des critères d'évaluation cliniques.
Récemment, aux États-Unis,
la FDA a rejeté la demande d'autorisation de mise sur le marché du collyre d'atropine à faible dose SYD-101 de la société Sydnexis. Ce médicament, utilisé pour ralentir la progression de la myopie chez les enfants de 3 à 14 ans, a déjà obtenu une autorisation de mise sur le marché en Europe. Fait surprenant, bien que son étude clinique de phase 3 STAR ait atteint le critère d'évaluation principal d'efficacité prédéfini, la FDA a tout de même refusé de l'approuver.
FDA : reconnaît que le critère d'évaluation principal a été atteint, mais estime cela « encore insuffisant »
L'essai clinique STAR de phase 3 de Sydnexis est un essai de phase 3, multicentrique, randomisé, en double aveugle et contrôlé par véhicule, qui a évalué sur trois ans la progression de la myopie (en dioptries) comme critère d'évaluation principal, tout en évaluant la sécurité, la tolérance et des critères d'évaluation secondaires incluant l'allongement axial et les comorbidités oculaires associées.
Dans sa lettre, la FDA reconnaît que l'essai clinique STAR de phase 3 du SYD-101 (NCT03918915) a atteint son critère d'évaluation principal. Elle estime toutefois que l'ensemble des données demeure insuffisant pour démontrer pleinement l'effet de ralentissement de l'atropine à faible dose sur la myopie chez l'enfant. La CRL ne signale aucun défaut de sécurité ni de qualité du produit. Cela signifie que la question porte sur l'écart d'interprétation entre significativité statistique et pertinence clinique, à savoir : « l'effet thérapeutique est-il suffisamment pertinent ? » — autrement dit, si sa portée clinique ou l'ampleur de son bénéfice est suffisante au regard de la qualité de vie réelle et de la santé oculaire à long terme des enfants.
Selon des experts du secteur, la FDA formule des exigences plus élevées quant à l'exhaustivité et à la portée à long terme des données, ce qui nécessite, notamment dans des domaines tels que la quantification de l'effet thérapeutique, la conception des critères d'évaluation et le suivi à long terme, l'appui de données probantes plus vérifiables et d'une plus grande valeur clinique.
Chaîne de preuves des données : de la significativité à la pertinence thérapeutique
Cet événement envoie un signal : dans le domaine des maladies chroniques telles que la myopie de l'enfant, la FDA s'intéresse non seulement à la « significativité statistique », mais aussi à la capacité d'explorer activement et d'exposer clairement l'impact du médicament sur la qualité de vie à long terme des patients.
Dans le nouveau contexte de R&D et d'évaluation, la manière de recueillir des données d'expérience patient plus authentiques, continues et quantifiables devient la clé de la confirmation de l'efficacité.
Dans ce contexte, la valeur de l'ePRO/eCOA ressort d'autant plus clairement — il ne s'agit pas uniquement d'un outil de collecte de données, mais aussi d'un maillon clé pour renforcer la force de conviction auprès des autorités réglementaires, permettant :
La collecte électronique de l'expérience réelle des patients
Conservation des traces et traçabilité des données, améliorant la conformité
Améliorer la praticité, l'efficacité et l'observance des patients dans le recueil de données à long terme
Par exemple, les résultats d'une étude publiée dans le JAMA [1] montrent que, chez les patients atteints de cancer métastatique avancé, l'utilisation de l'ePRO peut améliorer le bénéfice en termes de survie des participants à l'essai.
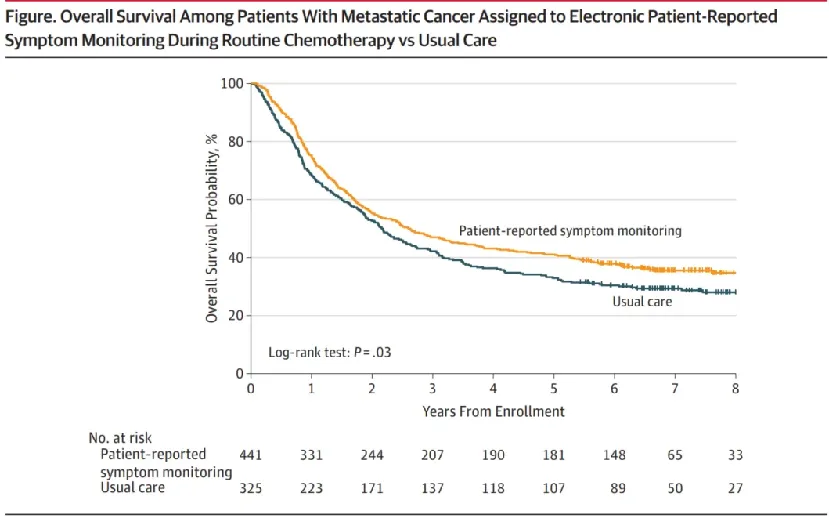
Avec un suivi médian de respectivement 6,9 ans et 7 ans, la survie globale des patients du groupe ePRO et du groupe soins courants était respectivement de 31,2 mois (IC à 95 %, 24.5-39.6) et de 26 mois (IC à 95 %, 22.1-30.9), avec une différence statistiquement significative (P = .03). Les chercheurs estiment que ce résultat pourrait être lié à une réponse précoce aux symptômes des patients du groupe PRO, à une intervention clinique rapide, ainsi qu'au fait que les patients du groupe PRO tolèrent mieux la chimiothérapie continue que ceux du groupe soins courants.
EClinCloud s'emploie, grâce à une solution eCOA intégrée, à aider les promoteurs à transformer « des chiffres conformes » en « données probantes significatives » — ce n'est que lorsque les données sont plus proches du patient que les résultats cliniques peuvent mieux refléter l'efficacité en vie réelle.
Références :
[1]
Basch E, Deal AM, Dueck AC, et al. Overall Survival Results of a Trial Assessing
Patient-Reported Outcomes for Symptom Monitoring During Routine Cancer Treatment. JAMA, 2017,
317(24) : 2493-2494.