Infographie | Essais cliniques en temps réel de la FDA : quel signal réglementaire faut-il y voir ?
En avril 2026, la FDA a annoncé le lancement du programme pilote « Real-Time Clinical Trials » (RTCT, essais cliniques en temps réel). En apparence, il s'agit d'une optimisation des procédures réglementaires ; mais si l'on examine le RTCT parallèlement à la plateforme de données unifiée HALO et au système d'IA Elsa récemment déployés par la FDA, on observe qu'une transformation plus profonde est à l'œuvre en arrière-plan :
La FDA tente de faire évoluer l'objet de sa supervision des « documents » vers les « données », de l'« évaluation par étapes » vers la « supervision continue », et de la « lecture humaine des rapports » vers la « lecture des données par l'IA ». Le mode d'interaction entre la recherche clinique et l'autorité réglementaire connaît ainsi une mutation majeure.
1. Qu'est-ce que le RTCT ?
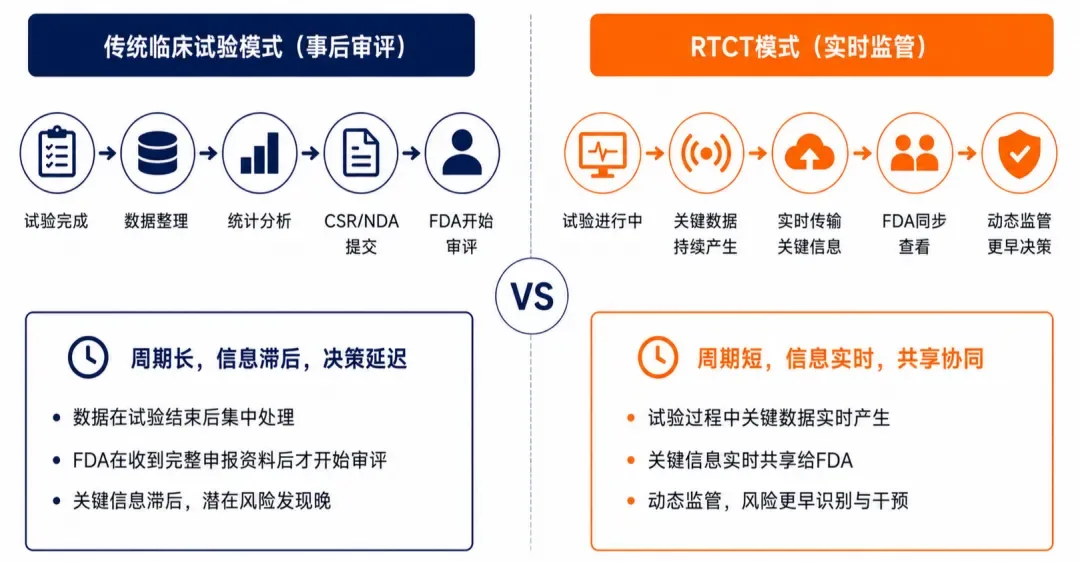
Figure 1 : Différences entre le RTCT et la supervision réglementaire antérieure
Décryptage : Le 28 avril 2026, la FDA a annoncé le lancement du programme pilote « Real-Time Clinical Trials » (RTCT), avec AstraZeneca et Amgen comme premiers laboratoires pharmaceutiques participants, et prévoit de lancer cet été un projet pilote RTCT de plus grande envergure.
À la différence du modèle traditionnel, dans lequel le promoteur procède, une fois l'essai terminé, au nettoyage des données, à l'analyse statistique et à la rédaction du rapport avant de soumettre l'ensemble à la FDA pour évaluation, le RTCT met l'accent sur la transmission en temps réel à la FDA des signaux clés de sécurité et d'efficacité pendant le déroulement de l'essai, permettant ainsi une supervision dynamique.
2. Le RTCT ne modifie-t-il vraiment que l'efficacité de l'évaluation ?
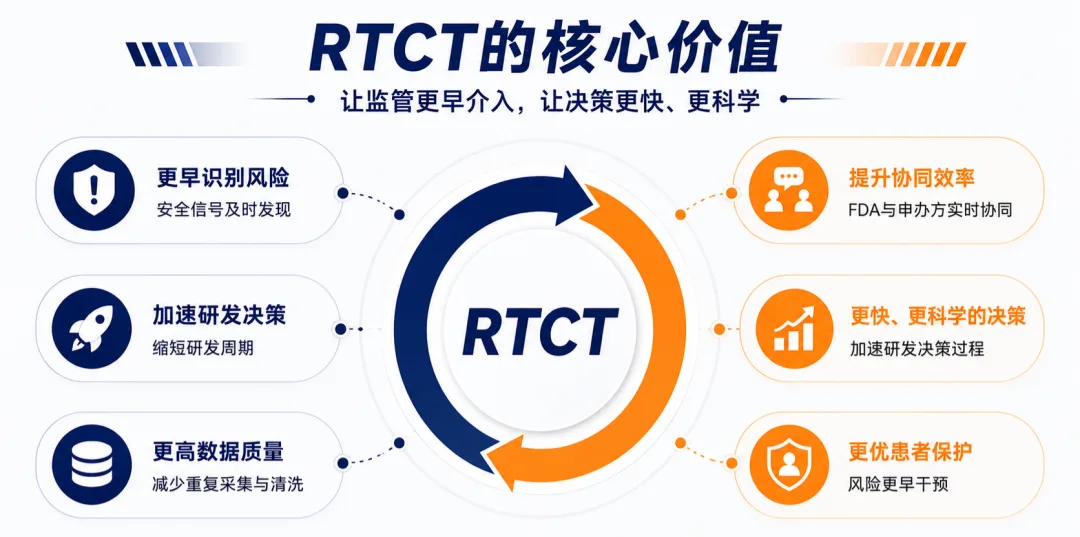
Figure 2 : Valeur fondamentale du RTCT
Décryptage : L'ancien commissaire de la FDA, Marty Makary, a révélé les chiffres suivants : du lancement d'un essai clinique de phase I jusqu'au dépôt de la demande d'autorisation, près de la moitié du temps est consacrée aux tâches administratives et documentaires, dont environ 45 % de « dead time » (temps mort). Par ailleurs, la FDA a déjà reçu un dossier de demande de 66 millions de pages : on imagine aisément ce qu'implique une telle ampleur pour l'efficacité de la consolidation et de l'évaluation des données.
En réalité, la FDA ne cherche peut-être pas seulement à changer la rapidité. La question plus fondamentale est la suivante : que doit véritablement examiner l'autorité réglementaire ?
Au cours des dernières décennies, les dossiers évalués par la FDA étaient par nature des résultats issus de données préalablement traitées. La logique du RTCT consiste au contraire à permettre à l'autorité réglementaire d'accéder plus tôt aux données elles-mêmes, et non plus uniquement au rapport final.
Par ailleurs, nombreux sont ceux qui interprètent le RTCT comme le signe que « la FDA commence à recourir massivement à l'IA ».
Mais ce qui mérite davantage l'attention, c'est que la FDA passe d'une « supervision fondée sur les soumissions » à une « supervision fondée sur les flux de données » : les données clés sont produites en continu, partagées en continu, et la supervision s'exerce en continu.
3. Comment assurer la transmission des données en temps réel ?
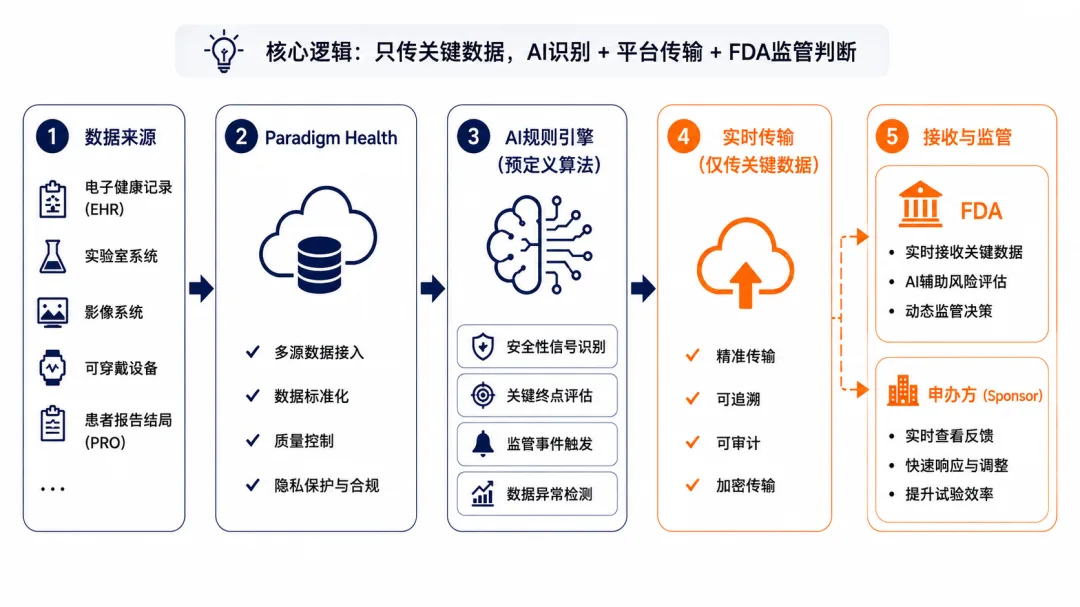
Figure 3 : Schéma du flux de transmission des données
Décryptage : La mise en œuvre du RTCT repose sur des capacités d'IA, de cloud computing et de plateformes de données.
Ces dernières années, la FDA a investi de manière continue dans l'IA et les infrastructures de données. Fin 2025, la FDA a annoncé le déploiement à l'échelle de toute l'agence de capacités d'IA agentique (Agentic AI). La même année, le système Elsa, reposant sur un grand modèle de langage, a été officiellement mis en service.
En mai 2026, la FDA a également lancé Elsa 4.0 et achevé la mise en place de la plateforme HALO (Harmonized AI & Lifecycle Operations for Data), regroupant plus de 40 sources de données, systèmes de soumission et portails jusqu'alors dispersés sur une plateforme de données unifiée.
Si le RTCT répond à la question « comment les données entrent dans le système réglementaire », HALO répond à « où les données sont stockées », et Elsa à « comment le personnel réglementaire utilise les données ».
Le lancement de HALO et d'Elsa montre en outre que la FDA ne cherche pas seulement à obtenir davantage de données, mais aussi à ce que l'IA puisse s'appuyer directement sur ces données, la conformité devant désormais « résister à une vérification croisée multidimensionnelle par l'IA ».
La plateforme technologique de ce programme pilote RTCT peut se connecter directement aux dossiers de santé électroniques (EHR) ainsi qu'à d'autres sources de données structurées et non structurées, afin d'identifier en continu les signaux clés de sécurité et d'efficacité selon des règles algorithmiques prédéfinies et de les transmettre en temps réel au promoteur et à la FDA.
Il convient de noter que la transmission en temps réel ne signifie pas que l'ensemble des données est téléversé. Ainsi, avant le démarrage de l'essai, la FDA, le promoteur et la plateforme technologique définissent conjointement les critères d'évaluation clés, les signaux de sécurité ainsi que les règles de déclenchement : l'IA se charge de l'identification et de l'aide à l'évaluation des risques ; la plateforme assure la transmission ; la FDA exerce le jugement réglementaire.
À ce jour, la FDA a déjà reçu et vérifié avec succès, via la plateforme, des signaux en temps réel issus de l'essai d'AstraZeneca, confirmant ainsi la faisabilité de ce cadre technique.
4. Enseignements : approche fondée sur les données et capacités d'IA, le plus tôt sera le mieux
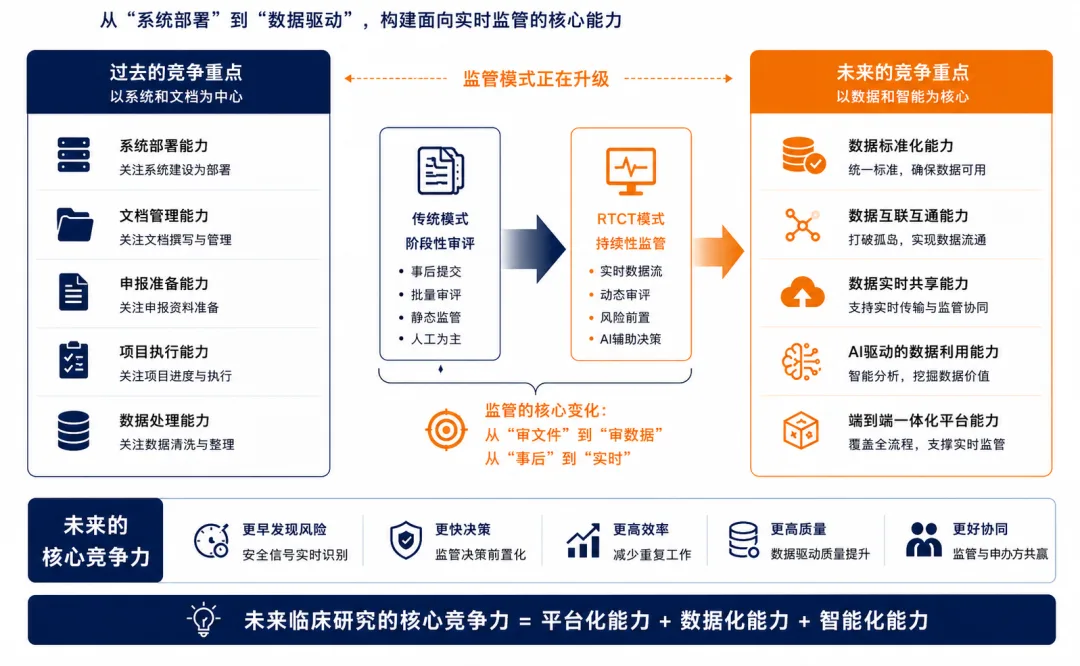
Figure 4 : La numérisation de la recherche clinique, du déploiement de systèmes au pilotage par les données
Analyse : à mesure que la réglementation évolue des « données électroniques » vers des « données en temps réel, structurées et analysables par l'IA », les exigences du secteur en matière de recherche clinique ne cessent également de s'élever.
Capacités de constitution et de gouvernance des données : les données constituent la source des preuves cliniques ainsi que le nouveau socle à l'ère de l'IA ; des données de haute qualité doivent être structurées, circuler en temps réel et être analysables afin de soutenir une supervision réglementaire en temps réel.
Capacités de plateforme : la construction d'une plateforme intégrée et l'interconnexion des données doivent être planifiées en amont, incluant l'interconnexion des données de la collecte, de la gestion et de l'analyse jusqu'à la supervision réglementaire, la traçabilité de bout en bout ainsi que la conformité systémique.
Parallèlement, la demande d'informations (RFI) publiée par la FDA indique également clairement souhaiter explorer l'utilisation de l'IA dans les cas d'usage suivants : améliorer le recrutement des participants aux essais, optimiser l'escalade de dose, renforcer la surveillance de la sécurité, soutenir les schémas adaptatifs, accélérer la prise de décision entre la phase I et la phase II, et soutenir la validation des critères d'évaluation, entre autres.
Dans cette tendance, la compétitivité clé de la recherche clinique future résidera non seulement dans les capacités de gouvernance des données, mais aussi dans l'utilisation de l'IA pour permettre aux données de générer durablement de la valeur, par exemple en outillant par l'IA des domaines clés tels que la gestion de projet, la gestion des données, la surveillance de la conformité et l'aide à la décision, afin de libérer continuellement la valeur des données et d'améliorer l'efficacité de la R&D ainsi que la qualité des études.
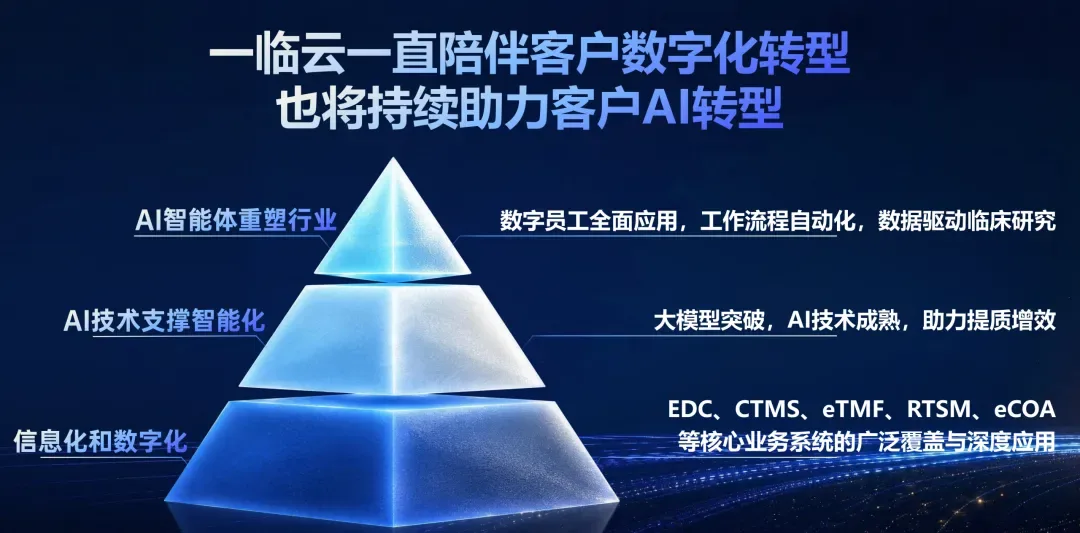
Cette tendance rejoint pleinement l'orientation que poursuit EClinCloud depuis sa création. EClinCloud s'attache à stimuler par l'IA la transformation numérique et intelligente de la recherche clinique, en construisant une plateforme cloud intelligente intégrée allant de la collecte des données à la génération de preuves.
La plateforme EClinCloud répond à une conception adaptée aux attentes réglementaires, fondée sur des données en temps réel, structurées et assistées par l'IA.
Nous en sommes convaincus : l'objectif ultime de la numérisation de la recherche clinique n'est pas d'ajouter un point d'entrée système supplémentaire, mais de rendre la qualité de la recherche plus maîtrisable, son efficacité plus visible et ses résultats plus fiables.
À l'ère nouvelle des essais cliniques en temps réel, EClinCloud souhaite avancer aux côtés des partenaires du secteur pour aborder ensemble ce changement de paradigme dans la réglementation clinique.