Phase 3 erfolgreich, doch von der FDA abgelehnt: Erkenntnisse für die klinische Endpunktbewertung
Im Bereich der Entwicklung neuer Arzneimittel wirkt sich jede noch so feine Veränderung der regulatorischen Ausrichtung auf die gesamte Branche aus.
EClinCloud
beobachtet fortlaufend globale Trends in der Arzneimittelbegutachtung und erfasst den Wandel regulatorischer Perspektiven, um zuverlässigere Lösungen für die Bewertung klinischer Endpunkte bereitzustellen.
Kürzlich lehnte die US-amerikanische
FDA den Zulassungsantrag für die niedrig dosierten Atropin-Augentropfen SYD-101 des Unternehmens Sydnexis ab. Das Arzneimittel ist zur Verlangsamung der Myopieprogression bei Kindern im Alter von 3 bis 14 Jahren bestimmt und in Europa bereits zugelassen. Überraschend ist, dass die FDA die Zulassung dennoch verweigerte, obwohl die klinische Phase-3-Studie STAR ihren vordefinierten primären Wirksamkeitsendpunkt erreicht hatte.
FDA: Erreichen des primären Endpunkts anerkannt, jedoch „noch nicht ausreichend“
Die klinische Phase-3-Studie STAR von Sydnexis ist eine multizentrische, randomisierte, doppelblinde, vehikelkontrollierte Phase-3-Studie, die über drei Jahre die Myopieprogression (in Dioptrien) als primären Endpunkt sowie die Sicherheit, Verträglichkeit und sekundäre Endpunkte, einschließlich des Achsenlängenwachstums und assoziierter okulärer Komorbiditäten, bewertete.
Die FDA erkannte in dem Schreiben an, dass die klinische Phase-3-Studie STAR (NCT03918915) zu SYD-101 ihren primären Endpunkt erreicht hat. Sie war jedoch der Ansicht, dass die Gesamtdaten weiterhin nicht ausreichen, um die verlangsamende Wirkung von niedrig dosiertem Atropin auf die Myopie bei Kindern hinreichend zu belegen. Das CRL wies nicht auf Sicherheits- oder Produktqualitätsmängel hin. Dies bedeutet, dass sich das Problem auf die unterschiedliche Auslegung von statistischer Signifikanz und klinischer Bedeutung konzentriert, also auf die Frage, „ob die Wirksamkeit hinreichend aussagekräftig ist“ – ob ihre klinische Bedeutung oder das Ausmaß des Nutzens für die tatsächliche Lebensqualität und die langfristige Augengesundheit von Kindern ausreicht.
Nach Ansicht einiger Branchenexperten stellt die FDA höhere Anforderungen an die Vollständigkeit und Langfristigkeit der Daten; insbesondere bei der Quantifizierung der Wirksamkeit, dem Endpunktdesign und der langfristigen Nachbeobachtung bedarf es einer besser verifizierbaren Evidenzgrundlage von höherem klinischem Wert.
Datenevidenzkette: Von der Signifikanz zur Bedeutung der Wirksamkeit
Dieses Ereignis sendet ein Signal: Im Bereich chronischer Erkrankungen wie der Myopie im Kindesalter achtet die FDA nicht nur auf „statistische Signifikanz“, sondern auch darauf, ob der Einfluss des Arzneimittels auf die langfristige Lebensqualität der Patienten aktiv untersucht und klar dargelegt werden kann.
Im neuen Entwicklungs- und Bewertungskontext wird die Frage, wie realitätsnähere, kontinuierliche und quantifizierbare Daten zur Patientenerfahrung erhoben werden können, zum Schlüssel für die Bestätigung der Wirksamkeit.
Vor diesem Hintergrund tritt der Wert von ePRO/eCOA immer deutlicher hervor – es ist nicht nur ein Instrument zur Datenerhebung, sondern auch ein entscheidendes Element zur Steigerung der regulatorischen Überzeugungskraft und ermöglicht:
Elektronische Erfassung realer Patientenerfahrungen
Datenprotokollierung und Rückverfolgbarkeit, Verbesserung der Compliance
Verbesserung von Benutzerfreundlichkeit, Effizienz und Patientenadhärenz bei der langfristigen Datenerfassung
So zeigen die Ergebnisse einer in JAMA veröffentlichten Studie[1], dass der Einsatz von ePRO bei Patienten mit fortgeschrittenem metastasiertem Krebs den Überlebensvorteil von Studienteilnehmern verbessern kann.
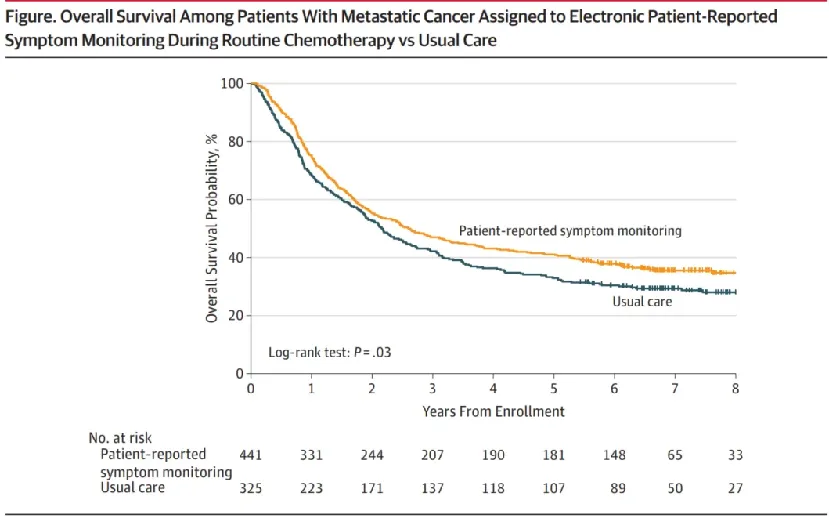
Bei einer medianen Nachbeobachtungszeit von 6,9 Jahren bzw. 7 Jahren betrug das Gesamtüberleben der Patienten in der ePRO-Gruppe und der Gruppe mit Standardversorgung 31,2 Monate (95 %-KI: 24.5–39.6) bzw. 26 Monate (95 %-KI: 22.1–30.9); der Unterschied war statistisch signifikant (P = .03). Nach Ansicht der Forscher könnte dieses Ergebnis damit zusammenhängen, dass bei Patienten der PRO-Gruppe frühzeitig auf Symptome reagiert werden konnte, rechtzeitige klinische Interventionen erfolgten und Patienten der PRO-Gruppe eine fortgesetzte Chemotherapie besser tolerierten als Patienten der Gruppe mit Standardversorgung.
EClinCloud arbeitet daran, Sponsoren durch eine integrierte eCOA-Lösung dabei zu unterstützen, „Zahlen, die Zielvorgaben erfüllen“ in „aussagekräftige Evidenz“ umzuwandeln – erst wenn Daten näher am Patienten sind, können klinische Ergebnisse die Wirksamkeit unter realen Bedingungen besser widerspiegeln.
Literatur:
[1]
Basch E, Deal AM, Dueck AC, et al. Overall Survival Results of a Trial Assessing
Patient-Reported Outcomes for Symptom Monitoring During Routine Cancer Treatment[J]. JAMA, 2017,
317(24): 2493-2494.