Éxito en la fase 3, pero rechazo de la FDA: lecciones para la evaluación de variables de valoración clínicas
En el ámbito del desarrollo de nuevos fármacos, cada sutil cambio en la orientación regulatoria mantiene atento a todo el sector.
EClinCloud
sigue de cerca las tendencias globales de evaluación de medicamentos y analiza la evolución de los criterios regulatorios para ofrecer soluciones más confiables de evaluación de variables de valoración clínicas.
Recientemente, la
FDA de Estados Unidos rechazó la solicitud de comercialización de SYD-101, un colirio de atropina en dosis bajas de la empresa Sydnexis. Este fármaco, indicado para ralentizar la progresión de la miopía en niños de 3 a 14 años, ya ha sido aprobado para su comercialización en Europa. Sorprendentemente, aunque su estudio clínico de fase 3 STAR alcanzó la variable de valoración principal de eficacia preespecificada, la FDA no concedió la aprobación.
FDA: reconoce que se alcanzó la variable de valoración principal, pero “aún no es suficiente”
El ensayo clínico STAR de fase 3 de Sydnexis es un ensayo de fase 3, multicéntrico, aleatorizado, doble ciego y controlado con vehículo que evaluó durante tres años la progresión de la miopía (en dioptrías) como variable de valoración principal, así como la seguridad, la tolerabilidad y las variables de valoración secundarias, incluidos el crecimiento de la longitud axial y las comorbilidades oculares asociadas.
En la carta, la FDA reconoció que el ensayo clínico de fase 3 STAR (NCT03918915) de SYD-101 había alcanzado su variable de valoración principal. Sin embargo, consideró que los datos globales aún no son suficientes para confirmar plenamente el efecto de la atropina en dosis bajas para ralentizar la miopía en niños. La CRL no señaló defectos de seguridad ni de calidad del producto. Esto implica que la cuestión se centra en la diferencia de interpretación entre la significación estadística y la relevancia clínica, es decir, “si la eficacia es suficientemente significativa”: si su relevancia clínica o el grado de beneficio son suficientes para la calidad de vida real y la salud ocular a largo plazo de los niños.
Algunos expertos del sector consideran que la FDA ha establecido mayores exigencias respecto a la exhaustividad y el alcance a largo plazo de los datos, especialmente en aspectos como la cuantificación de la eficacia, el diseño de variables de valoración y el seguimiento a largo plazo, donde se requiere el respaldo de evidencia más verificable y con mayor valor clínico.
Cadena de evidencia de datos: de la significación a la relevancia de la eficacia
Este hecho transmite una señal: en áreas de enfermedades crónicas como la miopía infantil, la FDA no solo presta atención a la "significación estadística", sino también a si se puede explorar activamente y exponer con claridad el impacto del fármaco en la calidad de vida a largo plazo de los pacientes.
En el nuevo contexto de investigación, desarrollo y evaluación regulatoria, cómo recopilar datos más reales, continuos y cuantificables sobre la experiencia del paciente se convierte en la clave para confirmar la eficacia.
En este contexto, el valor de ePRO/eCOA se vuelve cada vez más evidente; no es solo una herramienta de recopilación de datos, sino también un eslabón clave para reforzar la capacidad de convicción ante las autoridades regulatorias, y permite:
Recopilación electrónica de la experiencia real del paciente
Registro y trazabilidad de los datos, lo que mejora el cumplimiento normativo
Mejora de la comodidad, la eficiencia y la adherencia del paciente en la recopilación de datos a largo plazo
Por ejemplo, los resultados de un estudio publicado en JAMA [1] muestran que, en pacientes con cáncer metastásico avanzado, el uso de ePRO puede mejorar el beneficio en supervivencia de los participantes del ensayo.
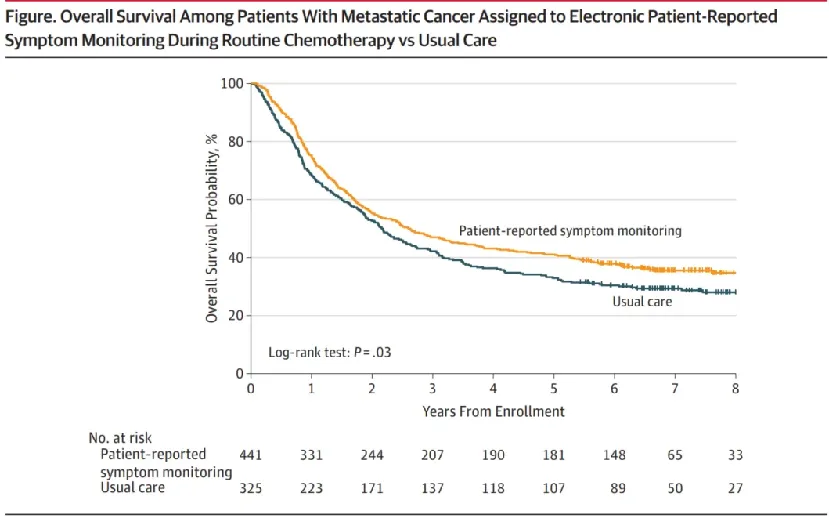
Con una mediana de seguimiento respectiva de 6.9 años y 7 años, la supervivencia global de los pacientes del grupo de ePRO y del grupo de atención habitual fue de 31.2 meses (IC del 95%, 24.5-39.6) y 26 meses (IC del 95%, 22.1-30.9), respectivamente, con una diferencia estadísticamente significativa (P = .03). Los investigadores consideran que este resultado podría estar relacionado con una respuesta temprana ante los síntomas de los pacientes del grupo de PRO, una intervención clínica oportuna y una mejor tolerancia a la quimioterapia continua en los pacientes del grupo de PRO en comparación con los del grupo de atención habitual.
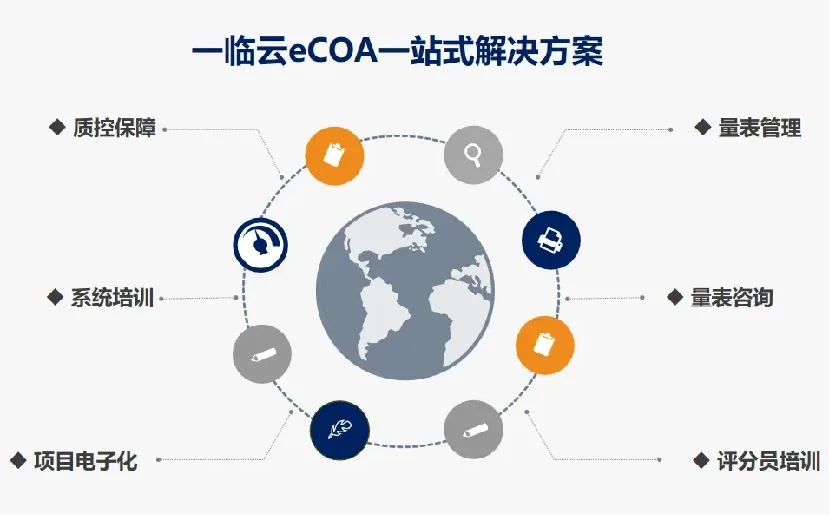
EClinCloud trabaja para ayudar a los promotores, mediante una solución integrada de eCOA, a transformar las "cifras que cumplen el estándar" en "evidencia significativa" —cuando los datos están más cerca del paciente, los resultados clínicos representan mejor la eficacia en el mundo real.
Referencias:
[1]
Basch E, Deal AM, Dueck AC, et al. Overall Survival Results of a Trial Assessing
Patient-Reported Outcomes for Symptom Monitoring During Routine Cancer Treatment. JAMA, 2017,
317(24): 2493-2494.