Fase 3 bem-sucedida, mas rejeitada pela FDA: lições para a avaliação de desfechos clínicos
No desenvolvimento de novos medicamentos, cada mudança sutil nas diretrizes regulatórias repercute em todo o setor.
A EClinCloud
acompanha continuamente as tendências globais de avaliação de medicamentos e a evolução das perspectivas regulatórias para oferecer soluções mais confiáveis de avaliação de desfechos clínicos.
Recentemente, a
FDA dos Estados Unidos rejeitou o pedido de registro do colírio de atropina em baixa dose SYD-101, da Sydnexis. O medicamento destina-se a retardar a progressão da miopia em crianças de 3 a 14 anos e já foi aprovado para comercialização na Europa. Surpreendentemente, embora seu estudo clínico de fase 3 STAR tenha atingido o desfecho primário de eficácia pré-especificado, a FDA ainda assim não concedeu a aprovação.
FDA: reconhece que o desfecho primário foi atingido, mas “ainda insuficiente”
O ensaio clínico STAR de fase 3 da Sydnexis é um ensaio de fase 3, multicêntrico, randomizado, duplo-cego e controlado por veículo que avaliou, ao longo de três anos, a progressão da miopia (em dioptrias) como desfecho primário, além da segurança, da tolerabilidade e de desfechos secundários, incluindo o alongamento axial e comorbidades oculares relacionadas.
Na carta, a FDA reconheceu que o ensaio clínico STAR de fase 3 do SYD-101 (NCT03918915) atingiu seu desfecho primário. Contudo, considerou que o conjunto dos dados ainda é insuficiente para comprovar de forma suficiente o efeito da atropina em baixa dose na desaceleração da miopia em crianças. A CRL não apontou deficiências de segurança nem de qualidade do produto. Isso significa que a questão se concentra na divergência de interpretação entre significância estatística e relevância clínica, ou seja, "se a eficácia é suficientemente significativa" — se sua relevância clínica ou o grau de benefício é suficiente para a qualidade de vida real e a saúde ocular de longo prazo das crianças.
Alguns especialistas do setor consideram que a FDA apresentou exigências mais elevadas quanto à abrangência e ao horizonte de longo prazo dos dados, especialmente em etapas como quantificação da eficácia, desenho de desfechos e acompanhamento de longo prazo, nas quais é necessário respaldo de evidências mais verificáveis e de maior valor clínico.
Cadeia de evidências de dados: da significância à relevância da eficácia
Esse episódio transmite um sinal: na área de doenças crônicas como a miopia infantil, além de observar a “significância estatística”, a FDA também observa se é possível explorar ativamente e expor com clareza o impacto do medicamento na qualidade de vida dos pacientes a longo prazo.
No novo contexto de pesquisa, desenvolvimento e avaliação regulatória, como coletar dados mais reais, contínuos e quantificáveis sobre a experiência do paciente torna-se fundamental para a confirmação da eficácia.
Diante desse contexto, o valor de ePRO/eCOA torna-se ainda mais evidente — trata-se não apenas de uma ferramenta de coleta de dados, mas também de um elo-chave para fortalecer a capacidade de convencimento regulatório, possibilitando:
Coleta eletrônica da experiência real do paciente
Dados registrados e rastreáveis, melhorando a conformidade
Melhoria da praticidade, da eficiência e da adesão dos pacientes na coleta de dados de longo prazo
Por exemplo, os resultados de um estudo publicado no JAMA[1] mostram que, em pacientes com câncer metastático avançado, o uso de ePRO pode aumentar o benefício de sobrevida dos participantes do estudo.
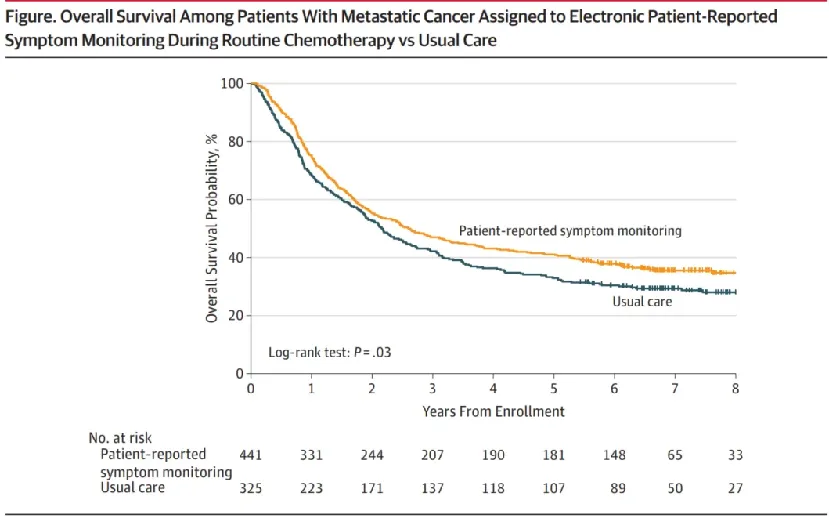
Com um período de acompanhamento mediano de 6,9 anos e 7 anos, respectivamente, a sobrevida global dos pacientes no grupo ePRO e no grupo de cuidados habituais foi de 31,2 meses (IC de 95%, 24.5-39.6) e 26 meses (IC de 95%, 22.1-30.9), respectivamente, com diferença estatisticamente significativa (P = .03). Os pesquisadores consideram que esse resultado pode estar relacionado à possibilidade de resposta precoce aos sintomas e de intervenção clínica oportuna nos pacientes do grupo PRO, bem como ao fato de os pacientes do grupo PRO tolerarem melhor a quimioterapia contínua em comparação aos pacientes do grupo de cuidados habituais.
A EClinCloud dedica-se a, por meio de uma solução integrada de eCOA, ajudar os patrocinadores a transformar "números que atingem a meta" em "evidências significativas" — quando os dados estão mais próximos do paciente, os resultados clínicos conseguem representar melhor a eficácia no mundo real.
Referências:
[1]
Basch E, Deal AM, Dueck AC, et al. Overall Survival Results of a Trial Assessing
Patient-Reported Outcomes for Symptom Monitoring During Routine Cancer Treatment. JAMA, 2017,
317(24): 2493-2494.