Un nouveau médicament refusé trois fois par la FDA : sur quoi porte exactement l'attention réglementaire ?
Le 17 mars 2026, Aldeyra a publié un communiqué annonçant que la demande de mise sur le marché de son nouveau médicament contre la sécheresse oculaire, Reproxalap (un collyre innovant destiné au traitement des signes et des symptômes de la sécheresse oculaire), avait de nouveau reçu une lettre de réponse complète (Complete Response Letter, CRL) de la FDA. Il s'agit du troisième refus d'autorisation de mise sur le marché prononcé par la FDA pour ce produit depuis 2023.
Dans le segment thérapeutique de la sécheresse oculaire, Restasis (2002), Xiidra (2016), Miebo (2023) et Vevye (2023), entre autres, ont été approuvés successivement ; Reproxalap constitue en revanche un cas rare de triple refus — c'est précisément pourquoi il offre une « loupe » pour observer la logique d'évaluation de la FDA.
Comprendre d'abord ce qu'est une CRL
Une CRL est un avis officiel d'évaluation adressé au promoteur par la FDA lorsque celle-ci estime, à l'issue de l'examen d'une demande de mise sur le marché, que le dossier actuel ne suffit pas encore à étayer une autorisation. Elle ne signifie pas l'arrêt du développement du médicament, mais indique que la FDA considère que le dossier soumis présente encore des points devant être complétés ou résolus.
En juillet 2025, la FDA a rendu publics pour la première fois de manière groupée plus de 200 dossiers de CRL, puis a entrepris d'explorer la mise en place d'un mécanisme de publication continue des CRL. Parmi les motifs de refus fréquents figurent l'insuffisance des preuves d'efficacité clinique, des interrogations sur les données de sécurité et des défauts de fabrication (CMC).
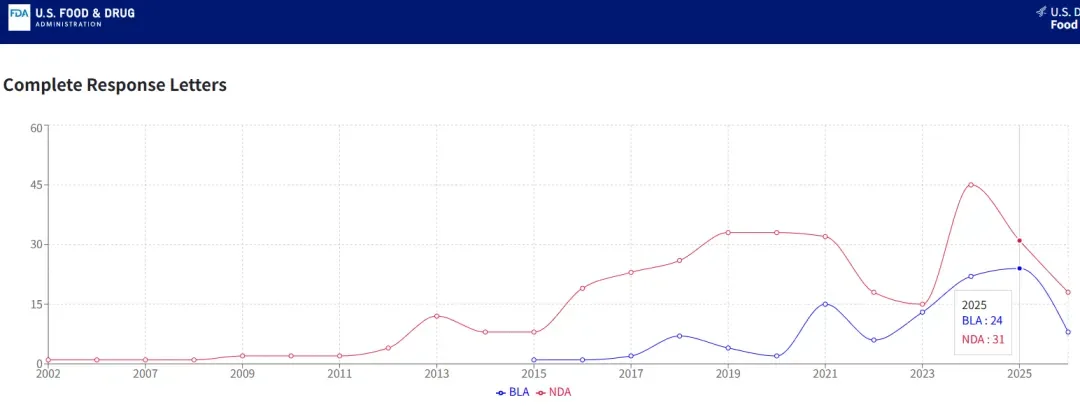
Graphique d'évolution des CRL publié sur la plateforme openFDA
Dans le cas présent, la FDA n'a soulevé aucun nouveau problème de sécurité ni de qualité de fabrication, mais a concentré son examen sur deux points : le caractère suffisant des preuves d'efficacité et la cohérence des résultats des études.
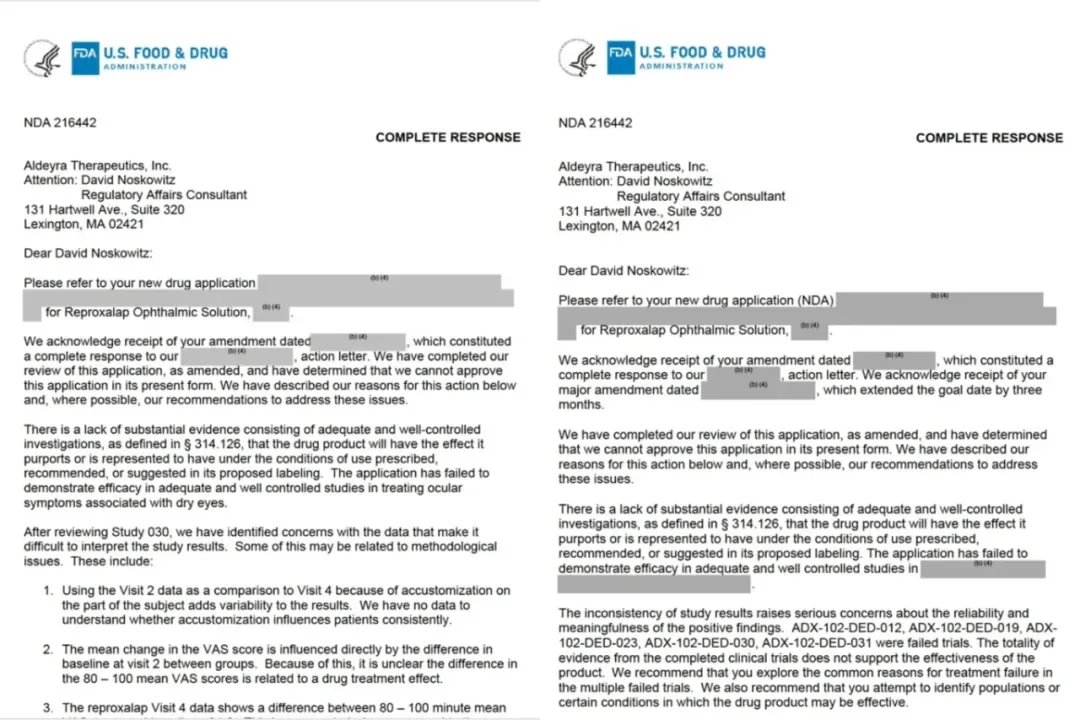
Texte original de la CRL publiée par la FDA dans ce dossier
Historique : un nouveau médicament, trois ans, trois CRL
Reproxalap est un modulateur de RASP (espèces aldéhydiques réactives) à petite molécule dont le mécanisme d'action diffère de celui des anti-inflammatoires classiques ; la société affirme qu'un soulagement des symptômes peut même être observé quelques minutes après l'administration. L'indication visée par la demande est le traitement des signes et des symptômes de la sécheresse oculaire (Dry Eye Disease, DED).
Chronologie des trois CRL :
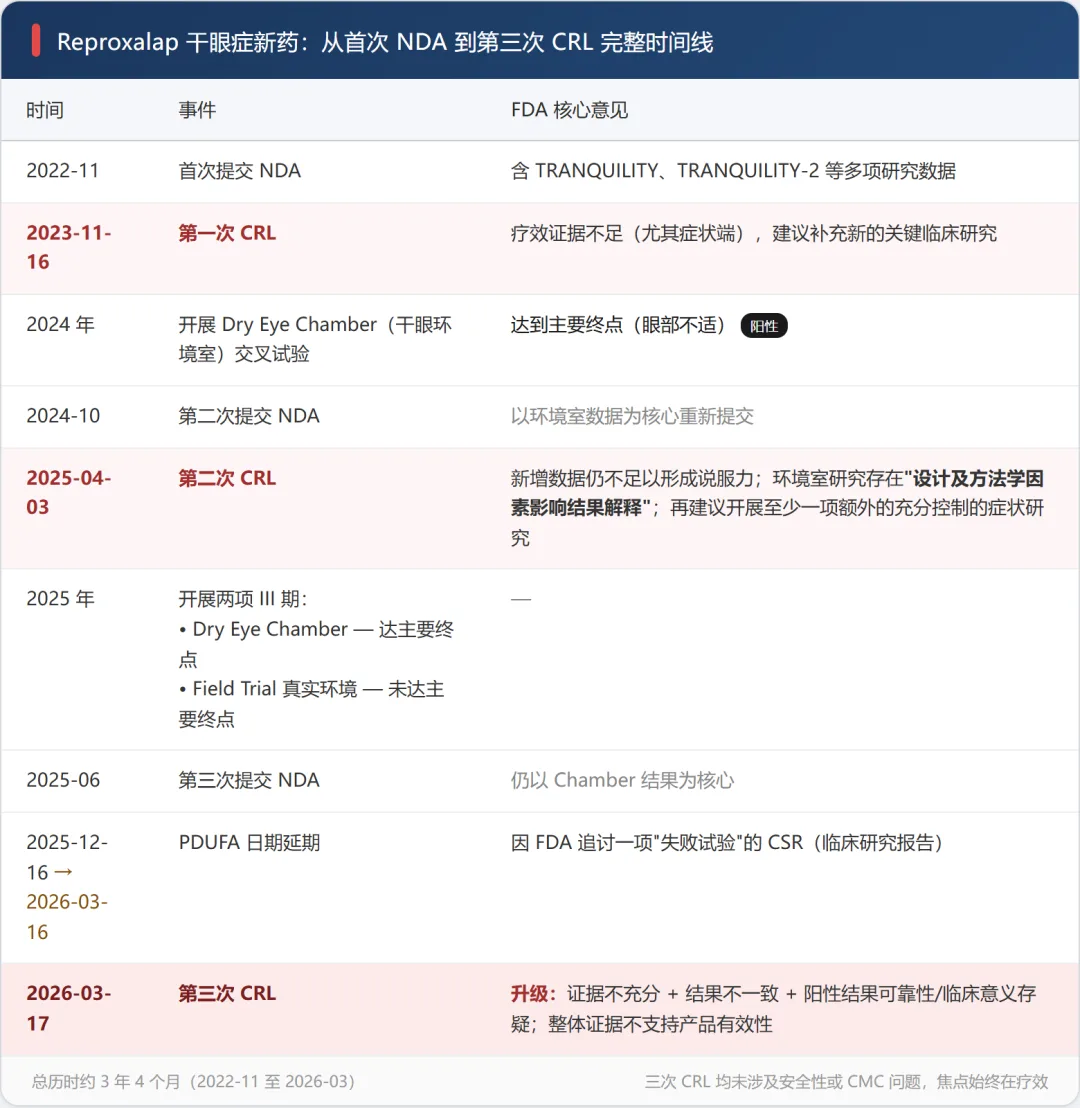
L'ensemble du programme de développement a recruté au total plus d'un millier de patients. En particulier, un essai clinique spécifiquement dédié à l'évaluation de la sécurité à long terme a inclus à lui seul 757 participants à l'essai — ce qui montre que, sur le plan de la « sécurité », le volume de données de Reproxalap n'est pas négligeable et explique pourquoi aucune des trois CRL n'a soulevé de problème de sécurité ; le blocage a toujours porté sur l'« efficacité ».
Après cette troisième CRL, Aldeyra a indiqué ne pas prévoir à ce stade de mener de nouveaux essais cliniques et a annoncé son intention de solliciter une réunion de type A afin de clarifier la voie vers l'autorisation.
Lecture approfondie de la CRL : que remet exactement en question la FDA ?
La sécheresse oculaire figure parmi les indications les plus complexes dans les essais cliniques en ophtalmologie. La dissociation entre paramètres subjectifs et objectifs y est la norme. L'évaluation de son efficacité repose simultanément sur :
le ressenti subjectif du patient (symptômes) : sécheresse oculaire, sensation de corps étranger, douleur oculaire, etc. ;
les examens ophtalmologiques objectifs (signes) : test de Schirmer (sécrétion lacrymale), coloration cornéenne à la fluorescéine, etc.
De nombreuses études montrent que les deux ne concordent pas toujours : certains patients présentent une amélioration nette des signes sans soulagement des symptômes, tandis que d'autres rapportent des symptômes marqués sans corroboration par des signes objectifs. Il est donc difficile, dans la sécheresse oculaire, de refléter pleinement l'efficacité d'un médicament par un seul critère d'évaluation, ce qui accroît naturellement la complexité de l'interprétation des preuves.
C'est précisément pour cette raison que la ligne directrice de la FDA relative au développement de médicaments contre la sécheresse oculaire exige une approche « sur deux volets » : il faut fournir au moins deux essais adéquats et bien contrôlés et démontrer simultanément une amélioration des signes et des symptômes.
1. « Des facteurs de conception et de méthodologie affectent l'interprétation des résultats »
Cette formulation figurait dans la deuxième CRL et visait l'étude complémentaire en chambre d'environnement sec (Dry Eye Chamber) réalisée par Aldeyra. Les préoccupations de la FDA portaient principalement sur trois points :
Déséquilibre à l'inclusion : dans l'étude en chambre environnementale, des différences existaient à l'inclusion entre le groupe traité et le groupe témoin pour certains scores de référence. Un tel déséquilibre « contamine » une interprétation nette de l'effet du traitement : le résultat positif observé provient-il du médicament ou de la différence de point de départ entre les deux groupes ?
Généralisabilité externe insuffisante : la chambre environnementale (chamber) est un environnement artificiel hautement contrôlé d'induction de la sécheresse oculaire, dans lequel les patients sont évalués sous une température, une humidité et une stimulation fixes. La possibilité d'extrapoler ce « résultat positif en conditions de laboratoire » au quotidien très variable des patients en vie réelle suscite des interrogations.
Cohérence du choix des critères d'évaluation : l'essai TRANQUILITY mené avant la première CRL avait pour critère d'évaluation principal la « rougeur oculaire », qui n'a pas été atteint ; par la suite, TRANQUILITY-2 a modifié le critère d'évaluation principal pour le test de Schirmer (sécrétion lacrymale) et a obtenu un résultat positif. Ce changement de critère d'évaluation principal en cours de programme a suscité des interrogations de la FDA quant au fait que « le résultat positif soit véritablement robuste ».
2. « Incohérence des résultats des études »
Dans la troisième CRL, la formulation de la FDA s'est encore durcie, indiquant explicitement que « l'incohérence des résultats des études soulève de sérieuses interrogations quant à la fiabilité et à la pertinence clinique des résultats positifs », et que « l'ensemble des données probantes issues des essais cliniques achevés ne soutient pas l'efficacité du produit ».
Résultats des critères d'évaluation subjectifs et objectifs de Reproxalap :
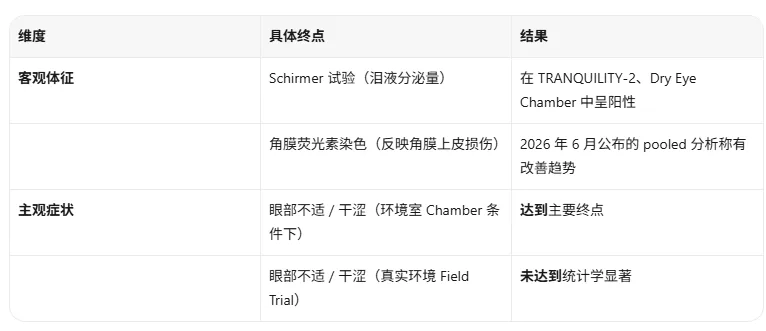
Les « résultats positifs » obtenus en chambre environnementale contrôlée n'ont pas pu être reproduits en vie réelle. C'est précisément ce que la FDA qualifiait d'« incohérence des résultats des études » dans la troisième CRL — remettant ainsi davantage en cause « la fiabilité et la pertinence clinique des résultats positifs ».
Les préoccupations de la FDA ne sont pas sans fondement : elle examine si ces résultats positifs peuvent être confirmés de manière constante dans différentes études, différents environnements et différentes populations de patients, afin de constituer un ensemble de données probantes cohérent et fiable. Ce constat se vérifie également pour les produits déjà approuvés — les études d'enregistrement de Restasis, Xiidra, Miebo, entre autres, ont toutes démontré leur efficacité de façon constante et cohérente au moyen de plusieurs études pivots, et non sur la base d'un seul essai.
Enseignements à tirer de ce cas
Les difficultés rencontrées avec Reproxalap auraient peut-être pu être prévenues dès les phases d'initiation du projet et de conception du protocole.
Premièrement, intégrer la « cohérence » dans la stratégie de développement, plutôt que de tenter d'y remédier après la réception d'une CRL. Il convient de prédéfinir des analyses de sensibilité et des analyses en sous-groupes dès la phase de conception du protocole, en formulant comme des hypothèses testables a priori « pour quels types de patients et dans quelles conditions le traitement est efficace », plutôt que d'en proposer une explication a posteriori. Lorsqu'on observe « un résultat positif et un résultat négatif », le promoteur ne devrait pas se limiter à une description qualitative faisant état d'un « soutien numérique », mais disposer d'un cadre d'analyse préétabli capable d'étayer l'interprétation des résultats.
Deuxièmement, veiller à ce que les critères d'évaluation subjectifs comme objectifs résistent à l'examen critique, en évitant de concentrer les efforts uniquement sur ceux qui sont les plus faciles à atteindre. Après que le critère d'évaluation de rougeur oculaire n'a pas été atteint dans l'essai TRANQUILITY, le passage au test de Schirmer comme unique critère d'évaluation principal — ce « changement de critère d'évaluation » — risque de susciter des doutes réglementaires quant à une « présentation sélective » des données. Une approche plus prudente consiste à planifier dès les stades précoces du développement un ensemble de critères d'évaluation permettant d'étayer à la fois les signes et les symptômes, et à s'y tenir de façon constante.
Troisièmement, intégrer également les données issues d'échecs dans la gestion d'une chaîne complète de données probantes. Les interrogations soulevées lors de la deuxième CRL au sujet des données à l'inclusion, ainsi que la demande par la FDA du rapport d'étude clinique (CSR) complet de l'« essai ayant échoué », convergent vers un même constat : l'autorité réglementaire examine l'ensemble du programme de recherche, et non une sélection de points forts. Plus tôt le promoteur mettra en place un mécanisme garantissant « l'archivage unifié et la traçabilité de toutes les données d'étude », plus vite et plus complètement il pourra répondre en cas de CRL.
Quatrièmement, bâtir un système de données de haute qualité pour les critères d'évaluation. La FDA accorde une attention croissante à la qualité des données des critères d'évaluation cliniques : elle exige non seulement des résultats statistiquement significatifs, mais aussi des processus cohérents et des données authentiques et fiables, formant des preuves cliniques crédibles.
À titre d'exemple dans ce dossier, l'évaluation des signes objectifs dans les études sur la sécheresse oculaire mérite une attention particulière. Les critères d'évaluation tels que la rougeur oculaire ou la coloration cornéenne reposent généralement sur l'interprétation d'images acquises à la lampe à fente, ce qui entraîne une certaine variabilité subjective entre les différents centres investigateurs et investigateurs. Or, ces mêmes critères d'évaluation sont revenus de façon récurrente dans plusieurs études pivots de Reproxalap : la rougeur oculaire a servi de critère d'évaluation principal, et la coloration cornéenne a également été intégrée à l'évaluation de l'efficacité. Par conséquent, la manière de réduire les écarts d'interprétation et d'améliorer la cohérence de l'appréciation influe directement sur la fiabilité des données relatives aux critères d'évaluation, ainsi que sur le degré de confiance des autorités réglementaires envers les résultats des études.
L'IRC (lecture centrale indépendante) s'applique ainsi principalement aux critères d'évaluation objectifs reposant sur une appréciation d'imagerie médicale : grâce à l'harmonisation des critères de lecture, à une évaluation centralisée en aveugle et à des procédures de lecture spécialisées, elle réduit efficacement les écarts d'interprétation entre les différents centres investigateurs et lecteurs, et améliore la cohérence de l'appréciation des critères d'évaluation ainsi que la crédibilité des données.
Dans l'évaluation de l'efficacité dans la sécheresse oculaire, les symptômes ressentis par les patients constituent également un critère d'évaluation essentiel, et la qualité de ces données dépend d'une autre catégorie d'outils.
L'eCOA (évaluation électronique des résultats cliniques) s'utilise pour des critères d'évaluation subjectifs (symptômes, fonction visuelle, douleur, qualité de vie, etc.). Il permet un recueil authentique et en temps réel des données des patients, réduit les biais de mémorisation et les erreurs de transcription et améliore la traçabilité par une piste d'audit électronique complète.
Pour l'évaluation des critères d'évaluation cliniques, EClinCloud propose des solutions intégrées telles que l'eCOA et l'IRC, afin d'aider les promoteurs à améliorer la qualité du recueil des données patients, la cohérence de l'évaluation des critères d'évaluation et la traçabilité des données de l'étude, en apportant un soutien numérique à la constitution de preuves cliniques plus fiables et répondant aux attentes réglementaires.
Il convient toutefois de le souligner : ce que les outils numériques améliorent, c'est la « crédibilité des données », et non « l'existence ou non d'une efficacité ». Pour les médicaments innovants chinois déjà engagés à l'international ou qui s'y préparent, à mesure que la FDA progresse dans la publication des CRL, un « refus » n'est plus un événement à faible probabilité que l'on peut minimiser ; et la question de savoir « si les preuves d'efficacité peuvent être reproduites de manière stable et intégralement tracées » deviendra de plus en plus décisive pour franchir ce cap.