Un nuevo fármaco rechazado tres veces seguidas por la FDA: ¿en qué se centra el regulador?
El 17 de marzo de 2026, Aldeyra anunció que la solicitud de comercialización de Reproxalap, su nuevo fármaco para el ojo seco (una solución oftálmica innovadora destinada al tratamiento de los signos y síntomas del ojo seco), recibió nuevamente una carta de respuesta completa (Complete Response Letter, CRL) de la FDA. Esta es la tercera vez desde 2023 que la FDA rechaza la aprobación comercial del producto.
En el segmento terapéutico del ojo seco, fármacos como Restasis (2002), Xiidra (2016), Miebo (2023) y Vevye (2023), entre otros, ya han sido aprobados sucesivamente; Reproxalap, en cambio, es un caso poco habitual al haber sido rechazado en tres ocasiones —precisamente por ello, se ha convertido en una "lupa" para observar la lógica de evaluación de la FDA.
Primero, qué es una CRL
Una CRL es una comunicación formal de evaluación que la FDA envía al promotor tras completar la revisión de una solicitud de comercialización, cuando considera que la solicitud actual aún no es suficiente para respaldar la aprobación comercial. No significa que el desarrollo del fármaco haya finalizado, sino que la FDA considera que el expediente de solicitud aún presenta aspectos que requieren información complementaria o resolución.
En julio de 2025, la FDA publicó de forma conjunta por primera vez más de 200 expedientes de CRL y, posteriormente, exploró el establecimiento de un mecanismo continuo de publicación de CRL. Entre los motivos frecuentes de rechazo se incluyen: evidencia insuficiente de eficacia clínica, dudas sobre los datos de seguridad y deficiencias de fabricación (CMC).
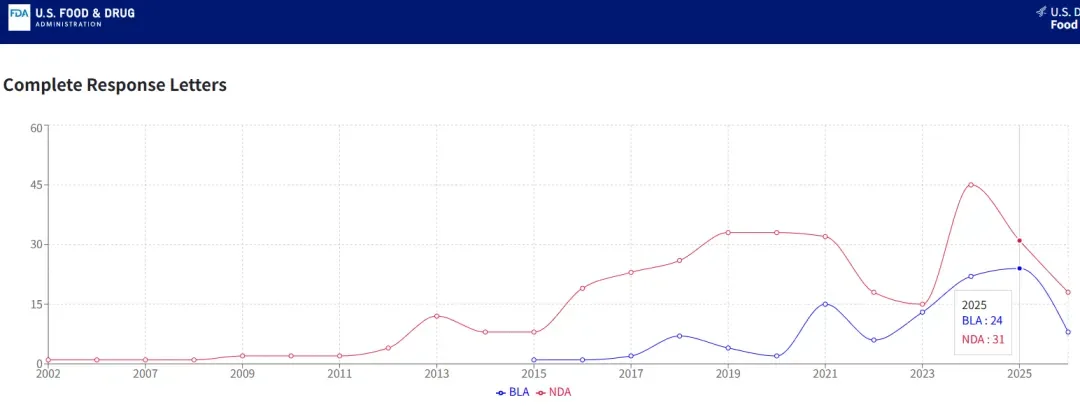
Gráfico de tendencias de CRL publicado en la plataforma openFDA
En este caso, la FDA no planteó nuevos problemas de seguridad ni de calidad de fabricación, sino que centró su atención en si la evidencia de eficacia es suficiente y si los resultados de los estudios son consistentes.
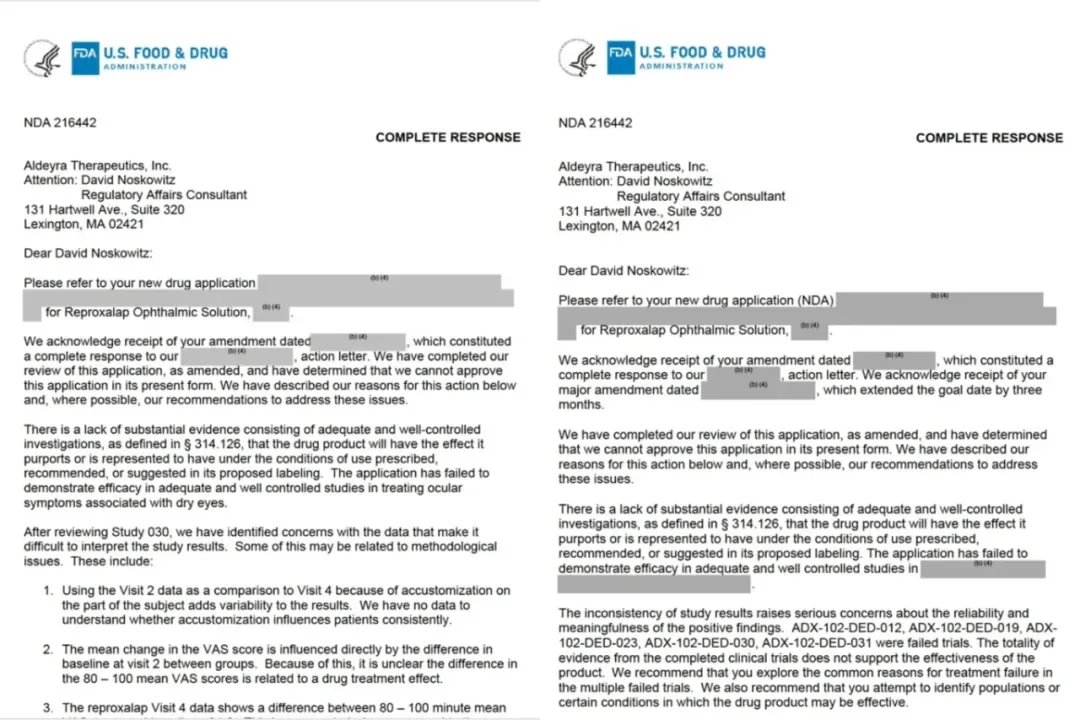
Texto original de la CRL publicada por la FDA en este caso
Antecedentes: un nuevo fármaco, tres años, tres CRL
Reproxalap es un modulador de moléculas pequeñas de RASP (especies reactivas de aldehídos), con un mecanismo de acción distinto al de los antiinflamatorios convencionales; según afirma la compañía, puede observarse alivio de los síntomas incluso pocos minutos después de la administración. La indicación propuesta en la solicitud es el tratamiento de los signos y síntomas de la enfermedad del ojo seco (Dry Eye Disease, DED).
Cronología de las tres CRL:
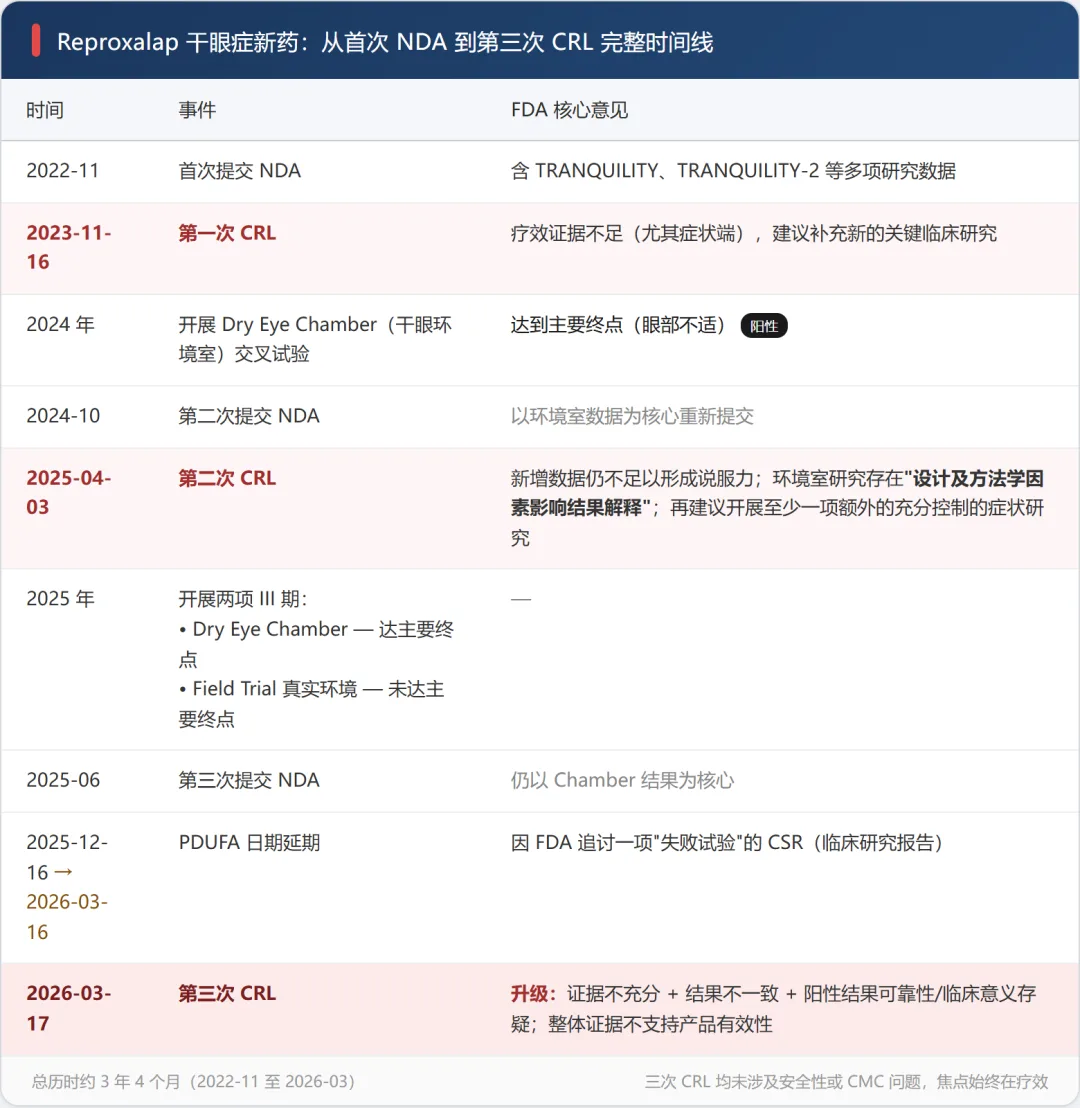
El programa de desarrollo clínico en su conjunto reclutó de forma acumulada a más de mil pacientes. Entre ellos, un ensayo clínico dedicado específicamente a evaluar la seguridad a largo plazo incluyó a 757 participantes; esto demuestra que, en la dimensión de "seguridad", el volumen de datos de Reproxalap no es menor, lo que explica por qué ninguna de las tres CRL planteó objeciones de seguridad: el problema ha radicado siempre en la "eficacia".
Tras la tercera CRL, Aldeyra indicó que, por el momento, no tiene planes de realizar nuevos ensayos clínicos y que solicitará una reunión de tipo A (Type A) para definir la vía de aprobación.
Lectura detallada de la CRL: qué cuestiona exactamente la FDA
La enfermedad del ojo seco es una de las indicaciones de mayor complejidad en los ensayos clínicos oftalmológicos. La disociación entre medidas subjetivas y objetivas es habitual en el ojo seco. La evaluación de su eficacia depende simultáneamente de:
La percepción subjetiva del paciente (síntomas): sequedad ocular, sensación de cuerpo extraño, dolor ocular, entre otros;
Las exploraciones oftalmológicas objetivas (signos): prueba de secreción lagrimal (Schirmer), tinción corneal con fluoresceína, entre otras.
Numerosos estudios demuestran que ambos aspectos no siempre coinciden: algunos pacientes muestran una mejoría clara en los signos sin alivio de los síntomas, mientras que otros presentan síntomas marcados sin respaldo de signos objetivos. Esto dificulta que en el ojo seco pueda reflejarse de forma integral la eficacia del fármaco mediante una única variable de valoración y aumenta de manera inherente la complejidad de interpretar la evidencia.
Por esta razón, la guía de la FDA para el desarrollo de fármacos contra el ojo seco exige un enfoque de "doble vía": se deben aportar al menos dos ensayos adecuados y bien controlados, y demostrar de forma simultánea la mejoría tanto en los signos (sign) como en los síntomas (symptom).
1. "Los factores de diseño y metodológicos afectan la interpretación de los resultados"
Esta frase apareció en la segunda CRL, en referencia al estudio complementario en cámara de ojo seco (Dry Eye Chamber) realizado por Aldeyra. Las preocupaciones de la FDA se centraron principalmente en tres aspectos:
Desequilibrio basal: en el estudio en cámara ambiental, el grupo de tratamiento y el grupo de control presentaron diferencias en las puntuaciones basales de ciertos parámetros en el momento de la inclusión. Este desequilibrio "contamina" una interpretación limpia del efecto terapéutico: el resultado positivo observado, ¿proviene realmente del fármaco o de la diferencia en el punto de partida de ambos grupos?
Generalización externa insuficiente: la cámara ambiental (chamber) es un entorno artificial altamente controlado para la inducción del ojo seco, en el que se evalúa a los pacientes bajo temperatura, humedad y estímulos fijos. Existen dudas sobre si este "resultado positivo en condiciones de laboratorio" puede extrapolarse a la vida cotidiana sumamente cambiante de los pacientes en el mundo real.
Coherencia en la selección de las variables de valoración: el ensayo TRANQUILITY previo a la primera CRL utilizó el "enrojecimiento ocular" como variable de valoración principal y no alcanzó el objetivo; posteriormente, TRANQUILITY-2 cambió la variable de valoración principal a la prueba de Schirmer (secreción lagrimal) y obtuvo un resultado positivo. Esta práctica de modificar la variable de valoración principal a mitad del programa generó dudas en la FDA sobre si "los resultados positivos son verdaderamente robustos".
2. "Resultados inconsistentes de los estudios"
En la tercera CRL, la postura de la FDA se endureció aún más, señalando explícitamente que "la inconsistencia en los resultados de los estudios genera serias dudas sobre la fiabilidad y la relevancia clínica de los hallazgos positivos" y que "la totalidad de la evidencia de los ensayos clínicos completados no respalda la eficacia del producto".
Resultados de las variables de valoración objetivas y subjetivas de Reproxalap:
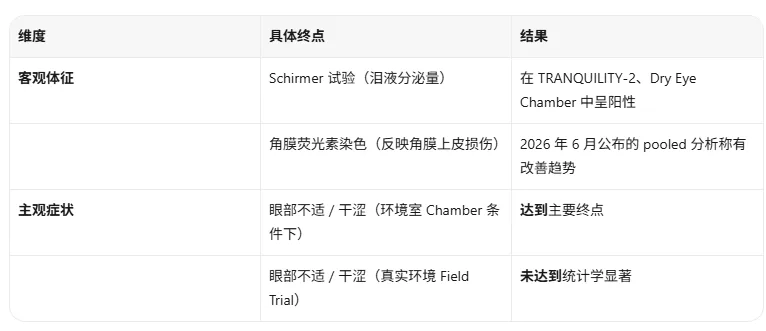
El "resultado positivo" obtenido en la cámara ambiental controlada no logró reproducirse en el mundo real. Esto es precisamente a lo que la FDA se refirió como "resultados inconsistentes de los estudios" en la tercera CRL, lo que llevó a cuestionar aún más "la fiabilidad y la relevancia clínica de los resultados positivos".
La preocupación de la FDA no carece de fundamento: analiza si estos resultados positivos pueden verificarse de manera sostenida en distintos estudios, distintos entornos y distintas poblaciones de pacientes, hasta conformar en última instancia una evidencia global consistente y fiable. Esto también se confirma en los productos ya aprobados: los estudios de registro de Restasis, Xiidra y Miebo, entre otros, demostraron sin excepción la eficacia de forma sostenida y consistente mediante múltiples estudios pivotales, y no a partir de un único ensayo.
Lecciones que nos deja este caso
Los problemas que enfrentó Reproxalap quizá podrían haberse prevenido ya en las etapas de planificación del proyecto y diseño del protocolo.
En primer lugar, incorporar la "consistencia" en la estrategia de desarrollo, en lugar de intentar remediar la situación después de recibir una CRL. Ya en la fase de diseño del protocolo deben preespecificarse análisis de sensibilidad y análisis de subgrupos, planteando "en qué tipo de pacientes y bajo qué condiciones resulta eficaz" como hipótesis comprobables a priori, y no como explicaciones a posteriori. Cuando se produce un resultado de "un estudio positivo y otro negativo", lo que el promotor pueda aportar no debe ser solo una descripción cualitativa de "respaldo numérico", sino un marco analítico prediseñado que sustente la interpretación de los resultados.
En segundo lugar, tanto las variables de valoración subjetivas como las objetivas deben resistir el escrutinio, evitando centrarse únicamente en la dirección más fácil de alcanzar. Tras no alcanzarse la variable de valoración de enrojecimiento ocular en TRANQUILITY, se pasó a utilizar la prueba de Schirmer como única variable de valoración principal; este tipo de "cambio de variable de valoración" puede generar fácilmente sospechas regulatorias de "presentación selectiva". Un enfoque más prudente consiste en planificar desde las etapas tempranas de desarrollo un conjunto de variables de valoración capaz de respaldar simultáneamente signos y síntomas, y mantenerlo de manera coherente de principio a fin.
En tercer lugar, incorporar igualmente los datos de los estudios fallidos en la gestión integral de la cadena de evidencia. Los cuestionamientos sobre los valores basales en la segunda CRL, así como la exigencia de la FDA de obtener el informe completo del estudio (CSR) de los "ensayos fallidos", apuntan a lo mismo: la revisión regulatoria evalúa el panorama completo del programa de investigación, y no los aspectos destacados previamente seleccionados. Cuanto antes establezca el promotor un mecanismo para que "todos los datos de los estudios se archiven de manera unificada y sean trazables", más rápida y completamente podrá responder cuando llegue una CRL.
En cuarto lugar, construir un sistema de datos de alta calidad para evaluar variables de valoración. La FDA presta creciente atención a la calidad de los datos en la evaluación clínica de variables de valoración: no solo exige significación estadística en los resultados de la variable de valoración, sino también consistencia del proceso y datos auténticos y fiables que formen evidencia clínica creíble
Tomando este caso como ejemplo, la evaluación de los signos objetivos en los estudios de ojo seco merece especial atención. Variables de valoración como el enrojecimiento ocular y la tinción corneal suelen depender de la interpretación de imágenes capturadas con lámpara de hendidura, por lo que existe cierto grado de variabilidad subjetiva entre distintos centros de investigación e investigadores. Y precisamente estas variables de valoración aparecieron de forma reiterada en múltiples estudios pivotales de Reproxalap: el enrojecimiento ocular se utilizó como variable de valoración principal y la tinción corneal también se incluyó en la evaluación de la eficacia. Por lo tanto, la forma de reducir la variabilidad en la interpretación y mejorar la consistencia de la evaluación incide directamente en la fiabilidad de los datos de las variables de valoración y también afecta el grado de confianza de las autoridades regulatorias en los resultados del estudio.
IRC (lectura centralizada independiente) se aplica principalmente a las variables de valoración objetivas que dependen de la evaluación mediante imágenes médicas; mediante la unificación de los criterios de lectura, la evaluación centralizada enmascarada y procesos especializados de lectura, reduce eficazmente las diferencias de interpretación entre distintos centros de investigación y lectores, mejorando la consistencia de la evaluación de las variables de valoración y la credibilidad de los datos.
A su vez, en la evaluación de la eficacia en el ojo seco, la percepción de síntomas del paciente es también una variable de valoración clave, y la calidad de estos datos depende de otro tipo de herramientas.
eCOA (evaluación electrónica de resultados clínicos) se utiliza para variables de valoración subjetivas como síntomas, función visual, dolor y calidad de vida, permitiendo la recopilación real y en tiempo real de los datos del paciente, reduciendo el sesgo de recuerdo y los errores de transcripción, y mejorando la trazabilidad mediante un registro electrónico durante todo el proceso.
En torno a la evaluación de variables de valoración clínicas, EClinCloud ofrece soluciones integradas como eCOA e IRC para ayudar a los promotores a mejorar la calidad de la recopilación de datos de los pacientes, la consistencia en la evaluación de las variables de valoración y la trazabilidad de los datos del estudio, brindando soporte digital para generar evidencia clínica más confiable y acorde con las expectativas regulatorias.
Sin embargo, cabe señalar lo siguiente: lo que mejoran las herramientas digitales es la “credibilidad de los datos”, y no la “existencia o ausencia de eficacia”. Para los medicamentos innovadores chinos que se encuentran en proceso de internacionalización o se preparan para ello, a medida que la FDA avanza en la publicación de las CRL, el “rechazo” deja de ser un evento de baja probabilidad al que pueda restársele importancia; en cambio, “si la evidencia de eficacia puede reproducirse de forma estable y contar con trazabilidad completa” será cada vez más un factor clave para superar la revisión.