Neues Arzneimittel dreimal in Folge von der FDA abgelehnt: Worauf achtet die Zulassungsbehörde?
Am 17. März 2026 gab Aldeyra bekannt, dass der Zulassungsantrag für das neue Arzneimittel Reproxalap (innovative Augentropfen zur Behandlung der Zeichen und Symptome des trockenen Auges) erneut ein vollständiges Antwortschreiben (Complete Response Letter, CRL) von der FDA erhalten hat. Damit hat die FDA für dieses Produkt seit 2023 zum dritten Mal die Zulassung abgelehnt.
Im Teilbereich des trockenen Auges wurden Präparate wie Restasis (2002), Xiidra (2016), Miebo (2023) und Vevye (2023) bereits nacheinander zugelassen; Reproxalap hingegen ist ein seltener Fall einer dreimaligen Ablehnung – genau deshalb dient es als „Vergrößerungsglas“ für die Prüflogik der FDA.
Zunächst: Was ist ein CRL?
Ein CRL ist eine formelle Prüfmitteilung, die die FDA nach Abschluss der Prüfung eines Zulassungsantrags an den Sponsor richtet, wenn die vorliegenden Unterlagen nach ihrer Einschätzung noch nicht für eine Zulassung ausreichen. Es bedeutet nicht das Ende der Arzneimittelentwicklung, sondern zeigt an, dass in den Antragsunterlagen aus Sicht der FDA noch Fragen offen sind, die ergänzt oder geklärt werden müssen.
Im Juli 2025 veröffentlichte die FDA erstmals gebündelt mehr als 200 CRL-Akten und prüfte anschließend die Einführung eines Mechanismus zur fortlaufenden Veröffentlichung von CRLs. Zu den häufigsten Ablehnungsgründen zählen dabei: unzureichende Nachweise der klinischen Wirksamkeit, offene Fragen zu den Sicherheitsdaten sowie Mängel in der Herstellung (CMC).
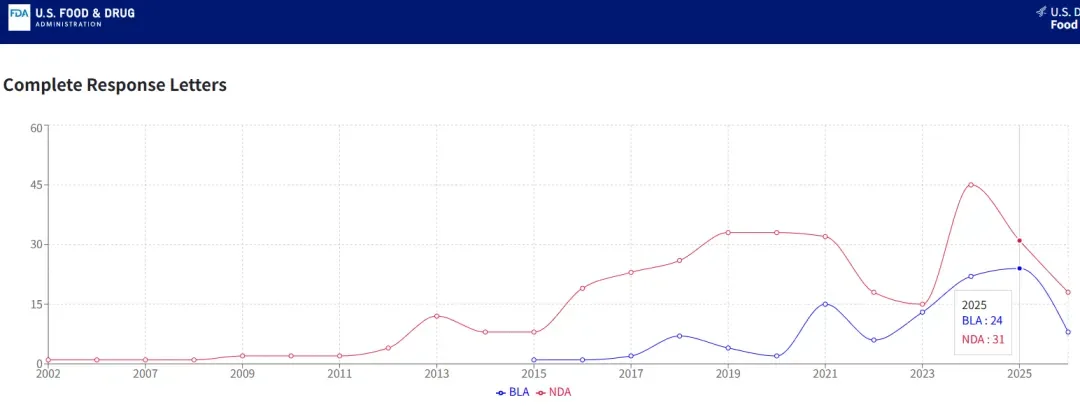
Auf der Plattform openFDA veröffentlichtes CRL-Trenddiagramm
Im vorliegenden Fall äußerte die FDA keine neuen Bedenken hinsichtlich Sicherheit oder Herstellungsqualität, sondern legte den Fokus auf die Fragen, ob die Wirksamkeitsnachweise ausreichend und die Studienergebnisse konsistent sind.
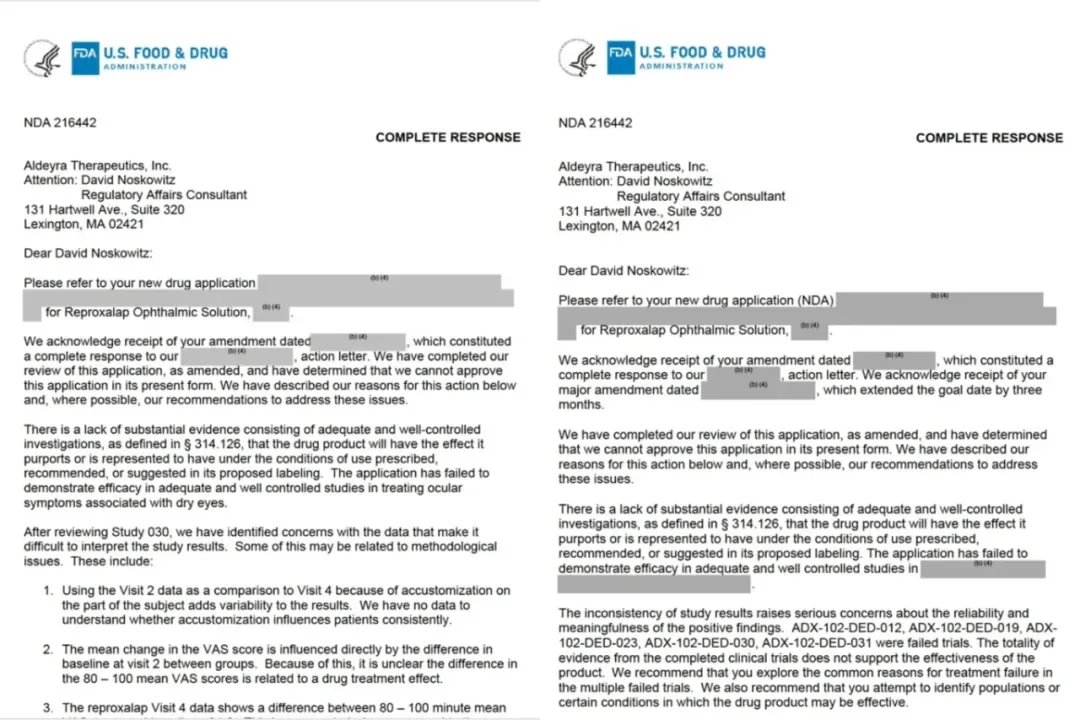
Der in diesem Fall von der FDA veröffentlichte Originaltext des CRL
Hintergrund und Verlauf: Ein neues Arzneimittel, drei Jahre, drei CRLs
Reproxalap ist ein niedermolekularer Modulator reaktiver Aldehyd-Spezies (RASP), dessen Wirkmechanismus sich von herkömmlichen Entzündungshemmern unterscheidet; nach Angaben des Unternehmens lässt sich eine Linderung der Symptome sogar innerhalb weniger Minuten nach der Verabreichung beobachten. Die beantragte Indikation ist die Behandlung der Zeichen und Symptome des trockenen Auges (Dry Eye Disease, DED).
Zeitlicher Ablauf der drei CRLs:
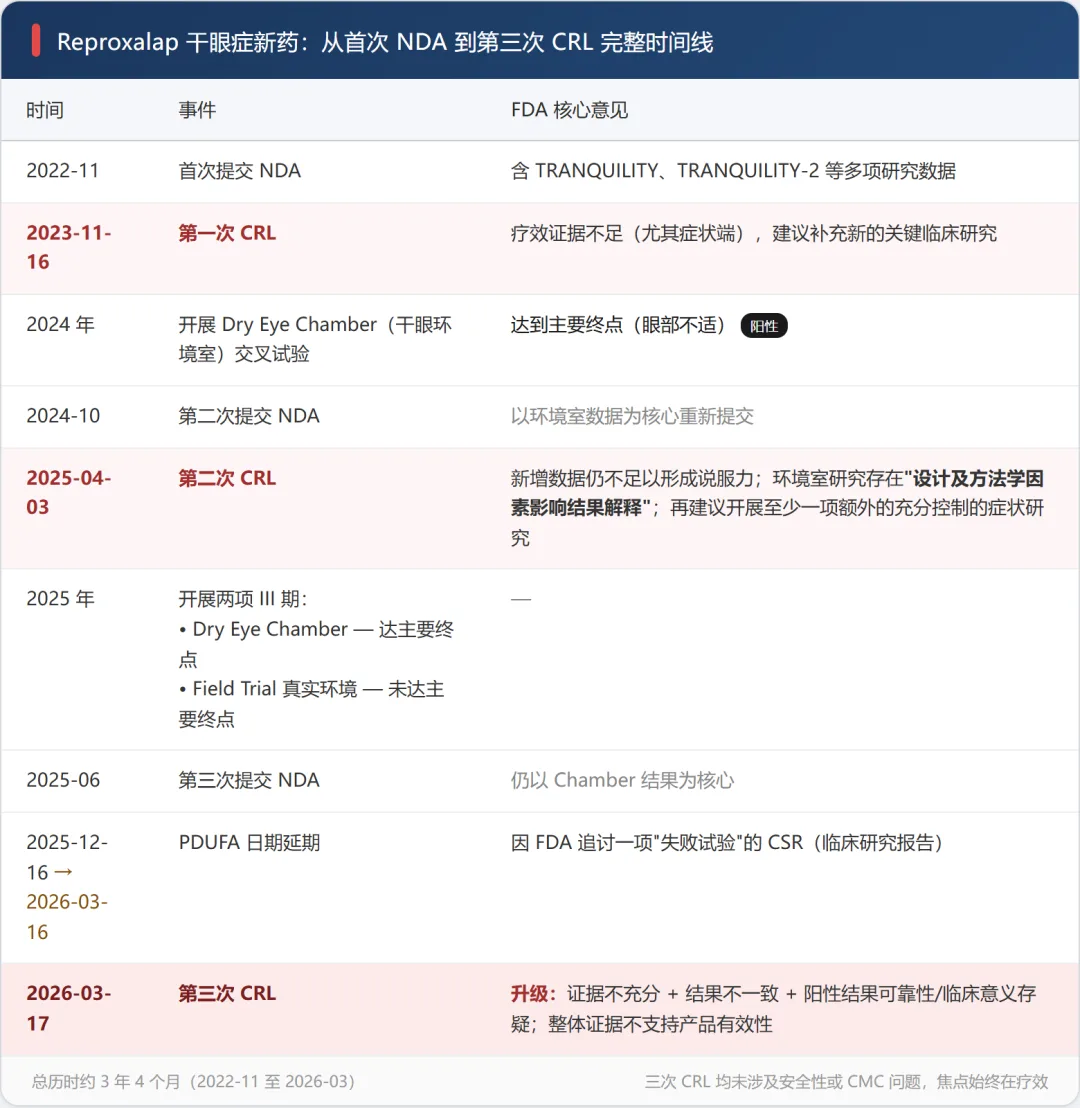
Über das gesamte Entwicklungsprogramm hinweg wurden insgesamt mehr als tausend Patienten eingeschlossen. Allein eine klinische Studie, die speziell der Bewertung der Langzeitsicherheit diente, umfasste 757 Studienteilnehmer – in der Dimension „Sicherheit“ ist die Datenbasis von Reproxalap also keineswegs klein, was erklärt, warum in keinem der drei CRLs Sicherheitsbedenken erhoben wurden; der Engpass lag stets bei der „Wirksamkeit“.
Nach dem dritten CRL erklärte Aldeyra, derzeit keine Pläne für weitere neue klinische Studien zu haben, und kündigte an, ein Type-A-Meeting zu beantragen, um den weiteren Weg bis zur Zulassung zu klären.
Der CRL im Detail: Was genau stellt die FDA infrage?
Das trockene Auge zählt zu den komplexeren Indikationen in ophthalmologischen klinischen Studien. Eine Diskrepanz zwischen subjektiven und objektiven Befunden ist beim trockenen Auge die Regel. Die Wirksamkeitsbewertung stützt sich zugleich auf:
das subjektive Empfinden der Patienten (Symptome): unter anderem Augentrockenheit, Fremdkörpergefühl und Augenschmerzen;
objektive augenärztliche Untersuchungen (Zeichen): unter anderem den Schirmer-Test zur Tränensekretion und die Fluoreszeinfärbung der Hornhaut.
Zahlreiche Studien belegen, dass beides nicht immer übereinstimmt: Bei manchen Patienten bessern sich die objektiven Zeichen deutlich, ohne dass die Symptome nachlassen; bei anderen stehen ausgeprägte Symptome im Vordergrund, denen jedoch entsprechende objektive Zeichen fehlen. Dadurch lässt sich die Wirksamkeit eines Arzneimittels beim trockenen Auge kaum über einen einzigen Endpunkt vollständig abbilden, was die Interpretation der Evidenz naturgemäß erschwert.
Genau aus diesem Grund verlangt die FDA-Leitlinie zur Arzneimittelentwicklung beim trockenen Auge einen „zweigleisigen“ Ansatz: Es müssen mindestens zwei adäquate und gut kontrollierte Studien vorgelegt werden, die sowohl eine Verbesserung der Zeichen (Sign) als auch der Symptome (Symptom) belegen.
1. „Design- und methodische Faktoren beeinträchtigen die Interpretation der Ergebnisse“
Dieser Satz stammt aus dem zweiten CRL und bezieht sich auf die von Aldeyra nachgereichte Dry-Eye-Chamber-Studie (Studie in der Expositionskammer für das trockene Auge). Die Bedenken der FDA richteten sich im Wesentlichen auf drei Punkte:
Ungleichgewicht der Ausgangswerte: In der Umweltkammerstudie bestehen bei Studieneinschluss Unterschiede zwischen Behandlungs- und Kontrollgruppe bei bestimmten Score-Ausgangswerten. Dieses Ungleichgewicht „verunreinigt“ eine saubere Interpretation des Behandlungseffekts – stammt das beobachtete positive Ergebnis tatsächlich vom Arzneimittel oder von den unterschiedlichen Ausgangspunkten beider Gruppen?
Unzureichende externe Übertragbarkeit: Eine Umgebungskammer (Chamber) ist eine hochgradig kontrollierte, künstliche Umgebung zur Auslösung trockener Augen, in der Patienten bei konstanter Temperatur und Luftfeuchtigkeit sowie unter definiertem Reiz bewertet werden. Ob sich ein solches „positives Ergebnis unter Laborbedingungen“ auf den vielfältigen und wechselhaften Alltag von Patienten in der realen Welt übertragen lässt, ist fraglich.
Konsistenz bei der Endpunktauswahl: Die vor dem ersten CRL durchgeführte Studie TRANQUILITY hatte „Augenrötung“ als primären Endpunkt definiert, diesen jedoch verfehlt; anschließend wurde in TRANQUILITY-2 der primäre Endpunkt auf den Schirmer-Test (Tränensekretion) geändert, der positiv ausfiel. Ein solcher Wechsel des primären Endpunkts im Verlauf des Programms weckt bei der FDA Zweifel daran, ob „das positive Ergebnis tatsächlich robust ist“.
2. „Inkonsistente Studienergebnisse“
Im dritten CRL verschärfte die FDA ihren Wortlaut weiter und wies ausdrücklich darauf hin: „Die Inkonsistenz der Studienergebnisse weckt ernsthafte Zweifel an der Zuverlässigkeit und klinischen Bedeutung der positiven Befunde“, und „die Gesamtevidenz aus den abgeschlossenen klinischen Studien stützt die Wirksamkeit des Produkts nicht“.
Ergebnisse zu subjektiven und objektiven Endpunkten von Reproxalap:
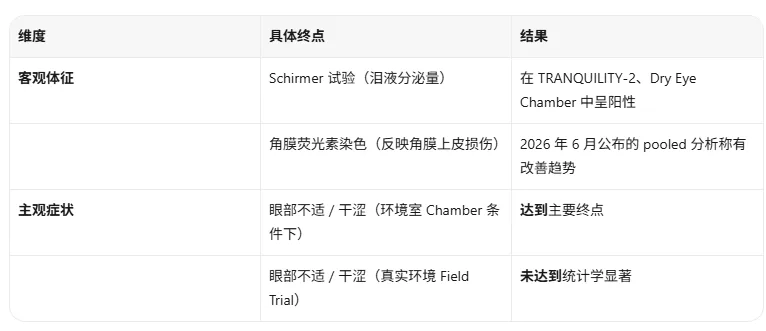
Ein „positives Ergebnis“ in einer kontrollierten Umgebungskammer ließ sich in der realen Welt nicht reproduzieren. Genau das ist es, was die FDA im dritten CRL als „inkonsistente Studienergebnisse“ bezeichnet – und weshalb sie „die Zuverlässigkeit und klinische Bedeutung des positiven Ergebnisses“ weiter infrage stellt.
Die Bedenken der FDA sind nicht unbegründet: Sie achtet darauf, ob sich diese positiven Ergebnisse über verschiedene Studien, Umgebungen und Patientenpopulationen hinweg konsistent bestätigen lassen und letztlich eine einheitliche, verlässliche Gesamtevidenz ergeben. Dies bestätigt sich auch bei bereits zugelassenen Produkten – in den Zulassungsstudien von Restasis, Xiidra, Miebo und anderen wurde die Wirksamkeit ausnahmslos über mehrere Schlüsselstudien hinweg fortlaufend und konsistent nachgewiesen und nicht nur durch eine einzelne Studie.
Lehren aus diesem Fall
Den Problemen, auf die Reproxalap gestoßen ist, lässt sich möglicherweise bereits in der Phase der Projektinitiierung und Prüfplangestaltung vorbeugen.
Erstens: „Konsistenz“ bereits in die Entwicklungsstrategie integrieren, statt erst nach einem CRL nachzubessern. Bereits in der Phase der Prüfplanerstellung sollten Sensitivitäts- und Subgruppenanalysen präspezifiziert werden, um die Frage, „bei welcher Patientengruppe und unter welchen Bedingungen eine Wirksamkeit besteht“, als vorab prüfbare Hypothese zu formulieren und nicht erst im Nachhinein zu erklären. Wenn ein Ergebnis „einmal positiv und einmal negativ“ ausfällt, sollte der Sponsor nicht nur eine qualitative Beschreibung wie „numerisch unterstützend“ vorlegen können, sondern einen vorab konzipierten Analyserahmen, der die Interpretation der Ergebnisse trägt.
Zweitens: Sowohl subjektive als auch objektive Endpunkte müssen einer strengen Prüfung standhalten; es sollte vermieden werden, sich nur auf leichter erreichbare Ziele zu konzentrieren. Nachdem in TRANQUILITY der Endpunkt Augenrötung verfehlt worden war, wurde unmittelbar auf den Schirmer-Test als alleinigen primären Endpunkt umgestellt; ein solcher „Endpunktwechsel“ weckt bei den Zulassungsbehörden leicht Bedenken hinsichtlich einer „selektiven Darstellung“. Ein verlässlicheres Vorgehen besteht darin, bereits in der frühen Entwicklungsphase eine Kombination von Endpunkten zu planen, die sowohl klinische Zeichen als auch Symptome stützt, und diese durchgehend beizubehalten.
Drittens: Auch Daten aus gescheiterten Studien in ein vollständiges Management der Evidenzkette einbeziehen. Die Beanstandung der Ausgangswerte im zweiten CRL sowie das Vorgehen der FDA, die vollständigen Studienberichte (CSR) der „gescheiterten Studien“ nachzufordern, weisen auf denselben Sachverhalt hin: Die regulatorische Prüfung betrachtet das Gesamtbild des Studienprogramms und nicht nur ausgewählte Glanzpunkte. Je früher ein Sponsor einen Mechanismus zur „einheitlichen Archivierung und Rückverfolgbarkeit sämtlicher Studiendaten“ etabliert, desto schneller und vollständiger kann er bei Erhalt eines CRL reagieren.
Viertens: Aufbau eines qualitativ hochwertigen Datensystems für die Endpunktbewertung. Die FDA achtet zunehmend auf die Datenqualität bei der Bewertung klinischer Endpunkte und fordert nicht nur statistisch signifikante Endpunktergebnisse, sondern auch ein konsistentes Verfahren sowie authentische und verlässliche Daten, aus denen belastbare klinische Evidenz entsteht.
In diesem Fall verdient insbesondere die Bewertung objektiver klinischer Zeichen in Studien zum trockenen Auge Aufmerksamkeit. Endpunkte wie Augenrötung oder Hornhautfärbung stützen sich in der Regel auf die Auswertung von Spaltlampenaufnahmen, wobei zwischen verschiedenen Prüfzentren und Prüfärzten gewisse subjektive Unterschiede bestehen. Genau diese Endpunkte tauchten jedoch in mehreren Schlüsselstudien von Reproxalap wiederholt auf – Augenrötung diente zeitweise als primärer Endpunkt, und auch die Hornhautfärbung wurde in die Wirksamkeitsbewertung einbezogen. Daher wirkt sich die Frage, wie Auswertungsunterschiede verringert und die Bewertungskonsistenz erhöht werden können, unmittelbar auf die Zuverlässigkeit der Endpunktdaten aus und beeinflusst auch das Vertrauen der Zulassungsbehörden in die Studienergebnisse.
IRC (unabhängige zentrale Bildauswertung) wird vor allem bei objektiven Endpunkten eingesetzt, deren Beurteilung auf medizinischer Bildgebung beruht; durch einheitliche Auswertungsstandards, eine zentrale verblindete Bewertung und fachgerechte Auswertungsprozesse lassen sich Beurteilungsunterschiede zwischen verschiedenen Prüfzentren und Auswertern wirksam verringern sowie die Konsistenz der Endpunktbewertung und die Glaubwürdigkeit der Daten erhöhen.
Bei der Wirksamkeitsbewertung des trockenen Auges ist jedoch auch das Symptomempfinden der Patienten ein zentraler Endpunkt; die Qualität dieser Daten hängt wiederum von einer anderen Art von Instrumenten ab.
eCOA (elektronische Bewertung klinischer Ergebnisse) wird für subjektive Endpunkte wie Symptome, Sehfunktion, Schmerzen und Lebensqualität eingesetzt, ermöglicht eine authentische Datenerfassung in Echtzeit durch die Patienten, verringert Erinnerungsverzerrungen sowie Übertragungsfehler und erhöht durch eine elektronische Protokollierung über den gesamten Prozess die Rückverfolgbarkeit.
Für die Bewertung klinischer Endpunkte bietet EClinCloud integrierte Lösungen wie eCOA und IRC an, unterstützt Sponsoren dabei, die Qualität der Patientendatenerfassung, die Konsistenz der Endpunktbewertung und die Rückverfolgbarkeit der Studiendaten zu verbessern, und bietet digitale Unterstützung für den Aufbau verlässlicherer klinischer Evidenz, die den regulatorischen Erwartungen entspricht.
Allerdings ist darauf hinzuweisen: Digitale Werkzeuge steigern die „Glaubwürdigkeit der Daten“, nicht „ob eine Wirksamkeit vorliegt oder nicht“. Für innovative Arzneimittel aus China, die bereits international expandieren oder eine solche Expansion vorbereiten, ist eine „Ablehnung“ angesichts der von der FDA vorangetriebenen Veröffentlichung von CRL kein leicht abzutunendes Ereignis mit geringer Wahrscheinlichkeit mehr; vielmehr wird die Frage, „ob Wirksamkeitsnachweise stabil reproduziert und vollständig zurückverfolgt werden können“, zunehmend zum entscheidenden Faktor dafür, die Hürde zu nehmen.