Infografik | Welches regulatorische Signal sendet die FDA mit Real-Time Clinical Trials?
Im April 2026 kündigte die FDA den Start eines Pilotprojekts für klinische Echtzeitstudien („Real-Time Clinical Trials“, RTCT) an. Auf den ersten Blick wirkt dies wie eine Optimierung regulatorischer Prozesse; betrachtet man RTCT jedoch im Zusammenhang mit der kürzlich von der FDA eingeführten einheitlichen Datenplattform HALO und dem KI-System Elsa, wird dahinter ein tiefgreifenderer Wandel sichtbar:
Die FDA versucht, den Gegenstand ihrer Regulierung von „Dokumenten“ auf „Daten“, von „phasenweiser Prüfung“ auf „kontinuierliche Aufsicht“ und vom „Lesen von Berichten durch Menschen“ auf das „Lesen von Daten durch KI“ umzustellen. Die Art und Weise, wie klinische Entwicklung und Regulierung miteinander interagieren, befindet sich in einem bedeutenden Wandel.
1. Was ist RTCT?
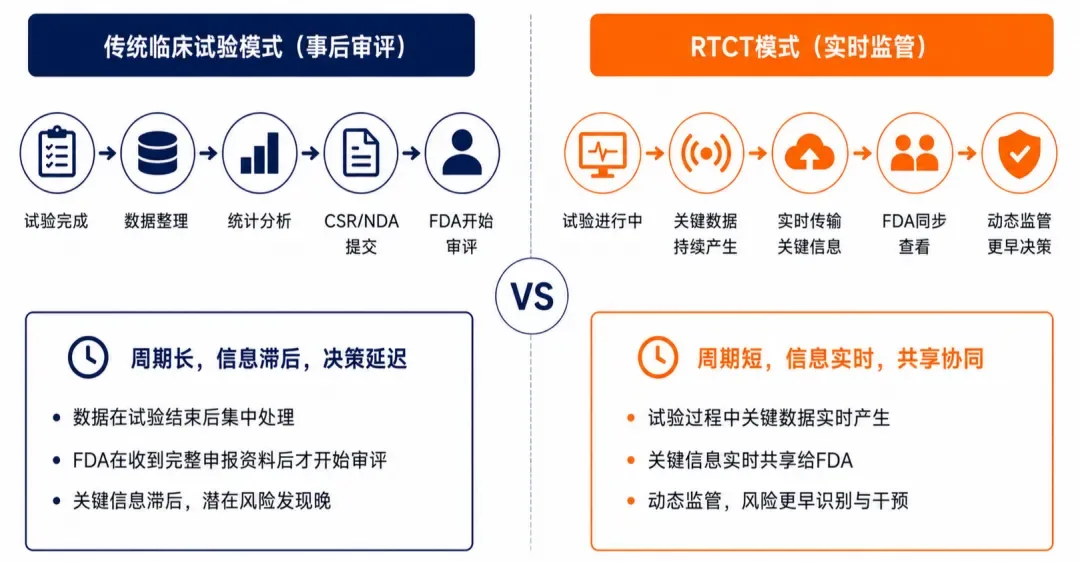
Abbildung 1: Unterschiede zwischen RTCT und der bisherigen Regulierung
Erläuterung: Am 28. April 2026 gab die FDA den Start des Pilotprojekts für klinische Echtzeitstudien („Real-Time Clinical Trials“, RTCT) bekannt. AstraZeneca und Amgen sind die ersten teilnehmenden Pharmaunternehmen; für diesen Sommer ist der Start eines breiter angelegten RTCT-Pilotprogramms geplant.
Im Gegensatz zum traditionellen Modell, bei dem der Sponsor nach Studienende die Datenbereinigung, statistische Auswertung und Berichterstellung gebündelt abschließt und die Unterlagen zur Prüfung bei der FDA einreicht, legt RTCT den Schwerpunkt darauf, zentrale Sicherheits- und Wirksamkeitssignale bereits während der laufenden Studie in Echtzeit an die FDA zu übermitteln, um eine dynamische regulatorische Aufsicht zu ermöglichen.
2. Verändert RTCT wirklich nur die Effizienz der Prüfung?
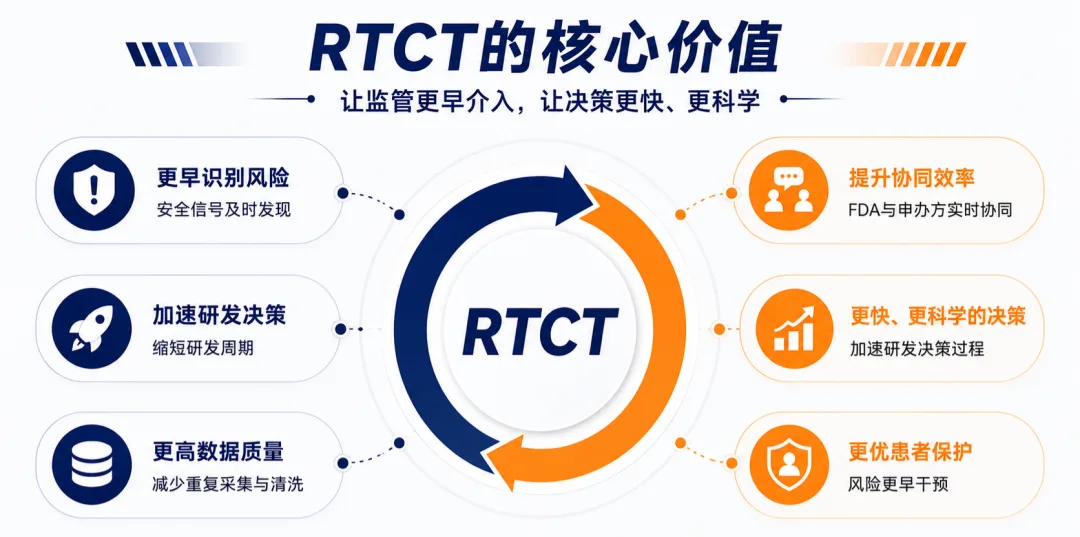
Abbildung 2: Zentraler Nutzen von RTCT
Erläuterung: Der ehemalige FDA-Kommissar Marty Makary legte eine Reihe von Zahlen offen: Vom Start einer klinischen Studie der Phase I bis zur Einreichung des Zulassungsantrags geht fast die Hälfte der Zeit für Dokumentationsarbeiten verloren, wovon etwa 45 % „dead time“ (Leerlaufzeit) sind. Die FDA hat zudem einmal Antragsunterlagen im Umfang von 66 Millionen Seiten erhalten – wie es um die Effizienz bei der Aufbereitung und Prüfung einer solchen Datenmenge bestellt ist, lässt sich leicht ermessen.
Tatsächlich geht es bei dem, was die FDA zu verändern versucht, möglicherweise nicht nur um Geschwindigkeit. Die tiefergehende Frage lautet: Was genau sollte die Regulierungsbehörde überhaupt prüfen?
In den vergangenen Jahrzehnten handelte es sich bei den von der FDA geprüften Dokumenten im Wesentlichen um aufbereitete Datenergebnisse. Der Ansatz hinter RTCT besteht hingegen darin, der Regulierungsbehörde bereits früher Zugang zu den Daten selbst zu verschaffen – und nicht erst zu den abschließend erstellten Berichten.
Darüber hinaus verstehen viele RTCT als: „Die FDA setzt nun verstärkt KI ein.“
Noch bemerkenswerter ist jedoch, dass die FDA von einer „einreichungsbasierten Regulierung“ zu einer „datenstrombasierten Regulierung“ übergeht: Zentrale Daten entstehen fortlaufend, zentrale Daten werden fortlaufend geteilt, und die Aufsicht erfolgt fortlaufend.
3. Wie wird die Datenübertragung in Echtzeit umgesetzt?
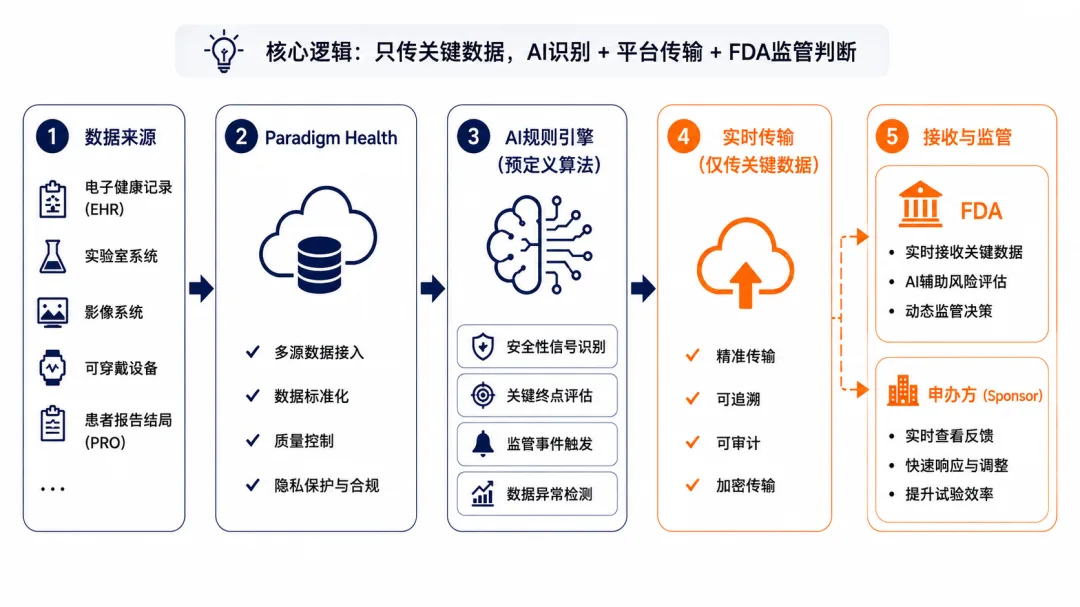
Abbildung 3: Schematische Darstellung des Datenübertragungsprozesses
Erläuterung: Die Umsetzung von RTCT setzt Leistungsfähigkeit in den Bereichen KI, Cloud-Computing und Datenplattformen voraus.
In den letzten Jahren hat die FDA kontinuierlich in KI und Dateninfrastruktur investiert. Ende 2025 kündigte die FDA an, behördenweit Agentic-AI-Fähigkeiten bereitzustellen. Im selben Jahr ging das auf großen Sprachmodellen basierende System Elsa offiziell in Betrieb.
Im Mai 2026 führte die FDA zudem Elsa 4.0 ein und schloss den Aufbau der Plattform HALO (Harmonized AI & Lifecycle Operations for Data) ab, wodurch über 40 verteilte Datenquellen, Einreichungssysteme und Portale auf einer einheitlichen Datenplattform zusammengeführt wurden.
Während RTCT die Frage löst, „wie Daten in das Regulierungssystem gelangen“, beantwortet HALO die Frage, „wo die Daten gespeichert werden“, und Elsa die Frage, „wie Mitarbeitende der Regulierungsbehörde die Daten nutzen“.
Die Einführung von HALO und Elsa verdeutlicht zudem: Die FDA möchte nicht nur mehr Daten erhalten, sondern auch, dass KI direkt auf diesen Daten aufsetzen kann, sodass Compliance künftig „einer umfassenden KI-gestützten Kreuzprüfung standhalten“ muss.
Die technische Plattform dieses RTCT-Pilotprojekts lässt sich direkt mit elektronischen Patientenakten (EHR) sowie weiteren strukturierten und unstrukturierten Datenquellen verbinden, erkennt mithilfe vordefinierter algorithmischer Regeln fortlaufend zentrale Sicherheits- und Wirksamkeitssignale und übermittelt diese in Echtzeit an den Sponsor und die FDA.
Bemerkenswert ist dabei: Echtzeitübertragung bedeutet nicht, dass sämtliche Daten vollständig hochgeladen werden. Daher legen FDA, Sponsor und Technologieplattform vor Studienbeginn gemeinsam zentrale Endpunkte, Sicherheitssignale sowie Auslöseregeln fest: Die KI übernimmt die Erkennung und unterstützt die Risikobewertung; die Plattform übernimmt die Übertragung; die FDA trifft die regulatorische Beurteilung.
Derzeit hat die FDA über die Plattform bereits erfolgreich Echtzeitsignale aus einer Studie von AstraZeneca empfangen und verifiziert und damit die Machbarkeit dieses technischen Rahmens bestätigt.
4. Fazit: Datengetriebene Arbeitsweisen und KI-Fähigkeiten – je früher, desto besser
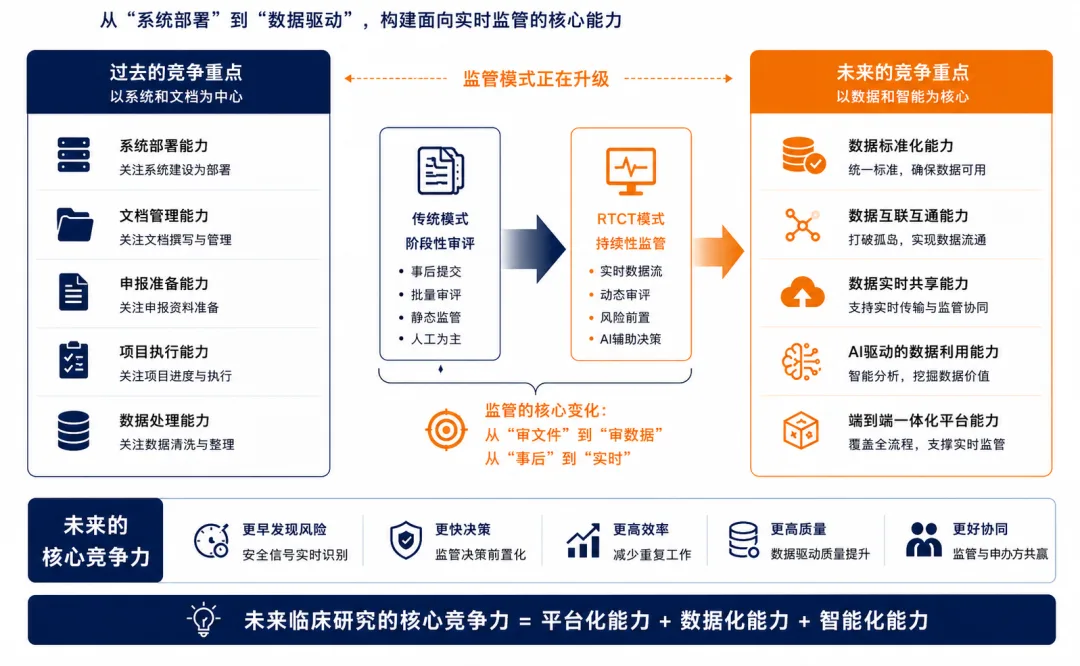
Abbildung 4: Digitalisierung der klinischen Forschung – von der Systembereitstellung zur datengestützten Arbeitsweise
Erläuterung: Während sich die Regulierung von „elektronischen Daten“ hin zu „Echtzeitdaten, strukturierten und durch KI auswertbaren Daten“ bewegt, steigen auch die Anforderungen der Branche an die klinische Forschung kontinuierlich.
Kompetenzen bei Datenaufbau und Daten-Governance: Daten sind die Quelle klinischer Evidenz und zugleich das neue Fundament im KI-Zeitalter. Qualitativ hochwertige Daten müssen strukturiert vorliegen, in Echtzeit fließen und auswertbar sein, um eine regulatorische Aufsicht in Echtzeit zu unterstützen.
Plattformfähigkeit: Integrierter Plattformaufbau und Datenvernetzungsfähigkeit müssen frühzeitig geplant werden, einschließlich Datenvernetzung von Erfassung, Verwaltung und Analyse bis zur Aufsicht, durchgängiger Rückverfolgbarkeit über die gesamte Kette sowie systematischer Regelkonformität.
Zugleich wird in der von der FDA veröffentlichten Informationsanfrage (RFI) ausdrücklich formuliert, dass der Einsatz von KI in folgenden Anwendungsbereichen untersucht werden soll: Verbesserung der Rekrutierung von Studienteilnehmern, Optimierung der Dosiseskalation, Stärkung der Sicherheitsüberwachung, Unterstützung adaptiver Designs, Beschleunigung von Entscheidungen beim Übergang von Phase I zu Phase II, Unterstützung der Endpunktvalidierung usw.
Vor dem Hintergrund dieses Trends zeigt sich der zentrale Wettbewerb in der künftigen klinischen Forschung nicht nur in den Fähigkeiten zur Daten-Governance, sondern auch darin, mithilfe von KI kontinuierlich Wert aus Daten zu schöpfen – etwa indem Schlüsselbereiche wie Projektmanagement, Datenmanagement, Compliance-Überwachung und Entscheidungsunterstützung durch KI gestützt werden, um den Wert der Daten fortlaufend zu erschließen sowie die Effizienz in Forschung und Entwicklung und die Studienqualität zu verbessern.
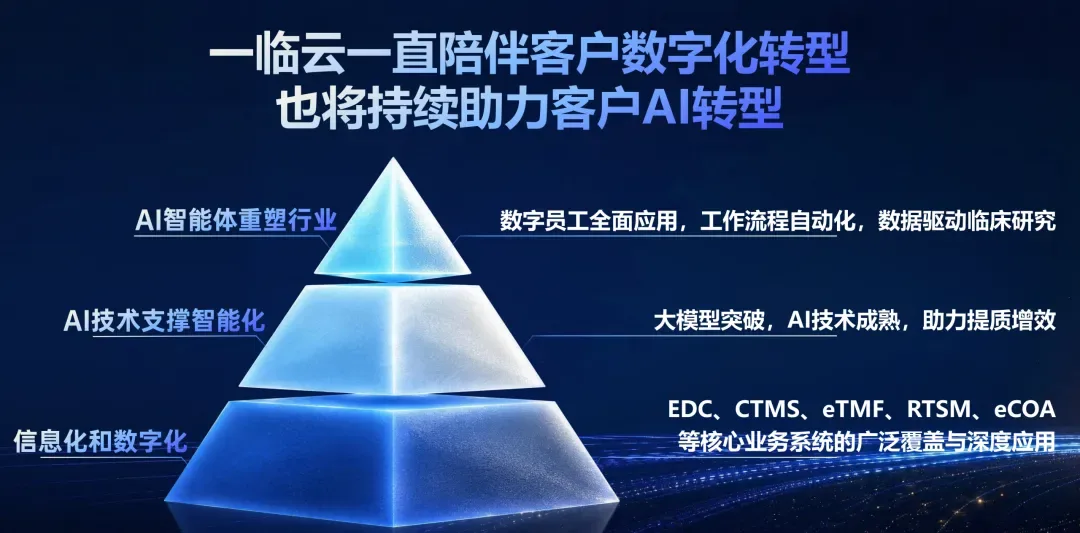
Dieser Trend deckt sich mit der Ausrichtung, die EClinCloud seit seiner Gründung verfolgt. EClinCloud setzt sich dafür ein, die digitale und intelligente Transformation der klinischen Forschung mithilfe von KI voranzutreiben und eine integrierte, intelligente Cloud-Plattform von der Datenerfassung bis zur Evidenzgenerierung aufzubauen.
Das Design der Plattform von EClinCloud wird den regulatorischen Anforderungen an Echtzeitdaten, strukturierte Daten und KI-gestützte Verarbeitung gerecht.
Wir sind überzeugt: Das letztendliche Ziel der Digitalisierung der klinischen Forschung besteht nicht darin, einen weiteren Systemzugang zu schaffen, sondern darin, die Studienqualität besser kontrollierbar, die Studieneffizienz besser sichtbar und die Studienergebnisse verlässlicher zu machen.
In der neuen Ära klinischer Echtzeitstudien möchte EClinCloud Seite an Seite mit Branchenpartnern gehen und gemeinsam diesem Paradigmenwechsel in der klinischen Regulierung begegnen.