Retour sur l'essai mondial de phase III du furmonertinib, un produit à 10 milliards : le défi de la cohérence dans l'évaluation des critères d'évaluation
Source : EClinCloud. Auteur : EClinCloud.
Le 6 octobre, Allist a annoncé par voie de communiqué que son produit phare, le furmonertinib, n'avait pas atteint le critère d'évaluation principal lors de l'essai clinique mondial pivot de phase III FURVENT.
Source de l'image : site officiel d'Allist
À la suite de cette annonce, le marché s'est montré plutôt surpris :
Il s'agit en effet d'un médicament innovant chinois déjà autorisé et commercialisé en Chine, dont la contribution cumulée sur le marché national dépasse 10 milliards, qui dispose de plusieurs indications et qui a précédemment obtenu la désignation de traitement innovant (Breakthrough Therapy) de la FDA américaine[1].
Ce qui s'est passé en arrière-plan mérite d'être examiné en détail.
Retour sur l'essai FURVENT
FURVENT est un essai clinique mondial pivot de phase III à trois bras, mené conjointement par Allist et son partenaire américain ArriVent, visant à évaluer le furmonertinib en traitement de première ligne du cancer bronchique non à petites cellules non épidermoïde (nsqNSCLC) localement avancé ou métastatique avec insertion EGFR exon 20ins. L'essai a inclus au total 398 patients, qui ont reçu respectivement du furmonertinib à 240 mg, du furmonertinib à 160 mg ou une chimiothérapie à base de sels de platine associée au pémétrexed, dans des centres investigateurs répartis notamment aux États-Unis, en Europe, en Chine et au Japon.
Le critère d'évaluation principal de l'essai était la survie sans progression (PFS) évaluée par une revue centralisée indépendante en aveugle (BICR).
Indicateur | Furmonertinib 240 mg | Furmonertinib 160 mg | Groupe témoin |
PFS médiane (mois) | 11.0 | 8.4 | 9.5 |
HR par rapport au groupe témoin (IC à 95 %) | 0.75(0.55, 1.02) | 0.91(0.67, 1.25) | — |
ORR confirmé | 60% | 35% | 33% |
Principaux résultats de l'essai de phase III FURVENT (HR, rapport de risque ; IC, intervalle de confiance ; ORR, taux de réponse objective)
Plusieurs éléments de ces données méritent d'être relevés.
Premièrement, le décalage entre le signal d'efficacité et le critère d'évaluation principal.
Les données du groupe furmonertinib 240 mg ne sont pas mauvaises. L'ORR est de 60 %, soit près du double des 33 % du groupe témoin (ci-après désigné comme le groupe chimiothérapie). Le HR est de 0.75, ce qui signifie que le risque dans le groupe traité représente 75 % de celui du groupe chimiothérapie, soit une réduction du risque de 25 %.
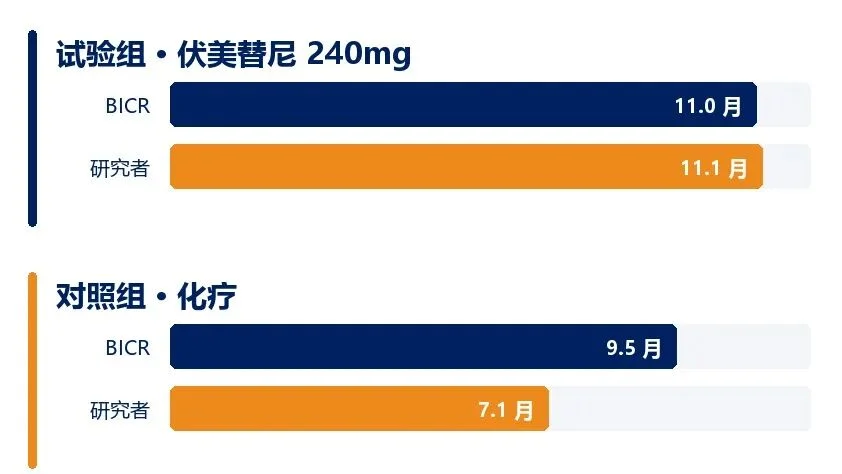
Toutefois, la PFS médiane du groupe furmonertinib 240 mg était de 11.0 mois, tandis que celle du groupe chimiothérapie a atteint 9.5 mois, soit un écart de 1.5 mois (c'est-à-dire que le furmonertinib n'a prolongé la PFS que de 1.5 mois). La valeur de p finale de l'essai s'élève à 0.0654[2], ce qui n'atteint pas le seuil de significativité statistique p < 0.05.
Par conséquent, le groupe furmonertinib 240 mg a démontré une activité antitumorale, mais n'a pas réussi à prouver une supériorité nette par rapport à la chimiothérapie sur le critère d'évaluation le plus déterminant, la PFS.
Allist estime que la PFS médiane de 9.5 mois évaluée par le BICR dans le groupe chimiothérapie est nettement supérieure aux résultats des études similaires récentes (la PFS attendue pour un groupe chimiothérapie historique étant de 5 à 7 mois) ainsi qu'aux prévisions internes de l'entreprise[3]. Autrement dit, le groupe témoin a « trop bien performé », ce qui a réduit l'écart d'efficacité entre le groupe expérimental et le groupe témoin.
Deuxièmement, l'asymétrie entre l'évaluation du BICR et celle des investigateurs.
L'essai a également publié les données d'évaluation par les investigateurs. Alors que les évaluations du BICR et des investigateurs étaient quasi identiques dans le groupe traité, dans le groupe chimiothérapie l'évaluation par le BICR était de 9.5 mois contre seulement 7.1 mois selon les investigateurs, soit un écart de 2.4 mois. Cet écart est concentré dans le groupe chimiothérapie et orienté dans un seul sens, créant une asymétrie qui nuit à l'interprétabilité des résultats et fragilise la crédibilité de la comparaison d'efficacité.
Quant au sens de l'écart, l'évaluation par BICR se montre plus « favorable » à la chimiothérapie. Selon l'évaluation des investigateurs, le groupe furmonertinib 240 mg par rapport à la chimiothérapie obtient 11.1 mois contre 7.1 mois, avec un HR aussi bas que 0.61 ; toutefois, selon l'évaluation par BICR, le groupe chimiothérapie passe de 7.1 mois à 9.5 mois.
Focus sur l'évaluation des critères d'évaluation en oncologie : l'incontournable BICR
Le BICR (revue centrale indépendante en aveugle) est une méthode courante d'évaluation des critères d'évaluation dans les essais cliniques en oncologie.
Terme | Anglais | Accent principal |
BICR | Blinded Independent Central Review | Met l'accent sur les caractéristiques du processus d'évaluation, notamment l'aveugle, l'indépendance et la revue centralisée |
IRC | Independent Review Committee | Met l'accent sur le comité chargé de la revue indépendante et sur le mécanisme de revue |
L'IRC met l'accent sur « qui réalise la revue », tandis que le BICR met l'accent sur « comment la revue est réalisée » ; ces termes font l'objet d'un usage croisé dans la littérature de recherche clinique
Pourquoi une double évaluation par le BICR et par l'investigateur est-elle nécessaire ?
Dans les essais cliniques en oncologie, les différents critères d'évaluation de l'efficacité ne dépendent pas tous au même degré de la méthode d'évaluation. La survie globale (OS) repose généralement sur la survenue des décès et leur date, ce qui lui confère une objectivité relativement élevée ; tandis que pour des critères d'évaluation tels que l'ORR et la PFS, l'évaluation radiologique peut être influencée par des facteurs tels que la mesure des lésions, l'appréciation de la progression et la variabilité entre évaluateurs.
En particulier dans un essai clinique en ouvert tel que FURVENT (comme dans le présent cas), les investigateurs connaissent le traitement reçu par le patient, ce qui peut induire un biais d'évaluation potentiel ; grâce à une évaluation indépendante, en aveugle et centralisée, le BICR réduit autant que possible le biais d'évaluation et améliore la cohérence de l'évaluation.
Le Center for Drug Evaluation (CDE) indique explicitement dans ses « Principes directeurs pour la conception statistique des essais cliniques de médicaments antinéoplasiques » (抗肿瘤药物临床试验统计学设计指导原则) que, pour les essais destinés à une demande d'enregistrement, l'évaluation de l'ORR et de la PFS relatives à la réponse tumorale doit généralement reposer sur la mesure tumorale et l'évaluation de la réponse réalisées par un comité de revue centralisée indépendante en aveugle (BIRC) ; la FDA, dans sa ligne directrice sur les critères d'évaluation des médicaments anticancéreux, aborde également de manière explicite l'intérêt d'une revue indépendante pour réduire les biais d'interprétation de l'imagerie[4].
Pourquoi des divergences apparaissent-elles entre l'évaluation par le BICR et celle des investigateurs ?
La concordance entre les évaluations du BICR et celles des investigateurs constitue l'un des principaux sujets d'analyse et de discussion dans les essais en oncologie. Les divergences entre les deux sont liées aux facteurs suivants :
● Différences de mesure des lésions : l'appréciation des limites des lésions, de l'évolution de leur taille ou de l'apparition de nouvelles lésions peut différer.
● Différences dans l'appréciation de la progression : même en appliquant les mêmes critères RECIST 1.1, différents évaluateurs peuvent porter un jugement différent sur un cas particulier.
● Différences d'informations d'évaluation : l'investigateur connaît l'état clinique du patient ; la revue centralisée réalise généralement l'interprétation selon la charte de revue et les informations définies.
● Différences de calendrier et de traitement des données : la date des examens d'imagerie, les examens non réalisés, les images manquantes, les traitements ultérieurs et le mode de confirmation des événements de progression peuvent tous influer sur le calcul de la PFS.
Même en l'absence d'erreur manifeste d'appréciation ou d'omission, des divergences peuvent subsister entre les résultats d'évaluation des investigateurs et ceux du BICR. À l'heure actuelle, aucune réglementation ne fixe non plus de seuil précis concernant le taux de discordance acceptable entre les deux évaluations. L'essentiel est de savoir si les divergences peuvent être raisonnablement expliquées, s'il existe un biais systématique et si elles affectent la fiabilité des résultats du critère d'évaluation principal.
Si l'on se basait sur l'évaluation des investigateurs, FURVENT pourrait-il réussir ?
Au vu des données publiées, l'évaluation des investigateurs fait effectivement apparaître un signal d'efficacité plus favorable. Toutefois, sa réussite reste subordonnée au fait que les autorités réglementaires reconnaissent l'évaluation des investigateurs en ouvert comme suffisamment fiable, ainsi qu'au caractère raisonnable de l'écart entre les résultats des différentes méthodes d'évaluation.
Enseignements de cet événement
La rigueur de l'évaluation détermine le degré de confiance que nous pouvons accorder aux signaux d'efficacité. Garantir, par une conception et une exécution rigoureusement encadrées, que les données d'évaluation résistent à l'examen critique constitue peut-être une leçon plus importante à retenir pour le secteur qu'une simple valeur absolue.
Le cas FURVENT nous rappelle que, dans les essais multicentriques internationaux en oncologie, en particulier en ouvert, les autorités réglementaires accordent une attention particulière à la concordance de la double évaluation entre le BICR et l'investigateur : le promoteur doit gérer les « différences entre systèmes d'évaluation » comme un risque central, non seulement en planifiant des analyses de sensibilité dès la conception du protocole, mais aussi en assurant une surveillance continue de la « concordance » et de l'« intégrité des données » des évaluations tout au long de l'essai, afin de faire face aux éventuelles contestations.
Pour les critères d'évaluation reposant sur l'imagerie, tels que la PFS, les standards d'évaluation, la qualité d'acquisition des images, les points temporels des examens, la transmission et la gestion des données, ainsi que la coordination des processus entre l'évaluation par l'investigateur et la revue centrale indépendante, peuvent tous affecter l'intégrité et l'interprétabilité de l'évaluation du critère d'évaluation.
En outre, pour les entreprises menant des essais cliniques multicentriques, notamment internationaux, il faut aussi s'assurer que les différents centres investigateurs appliquent des exigences uniformes, et que les données clés soient recueillies à temps, gérées de façon standardisée et vérifiées rapidement en cas de données manquantes ou d'écarts d'évaluation.
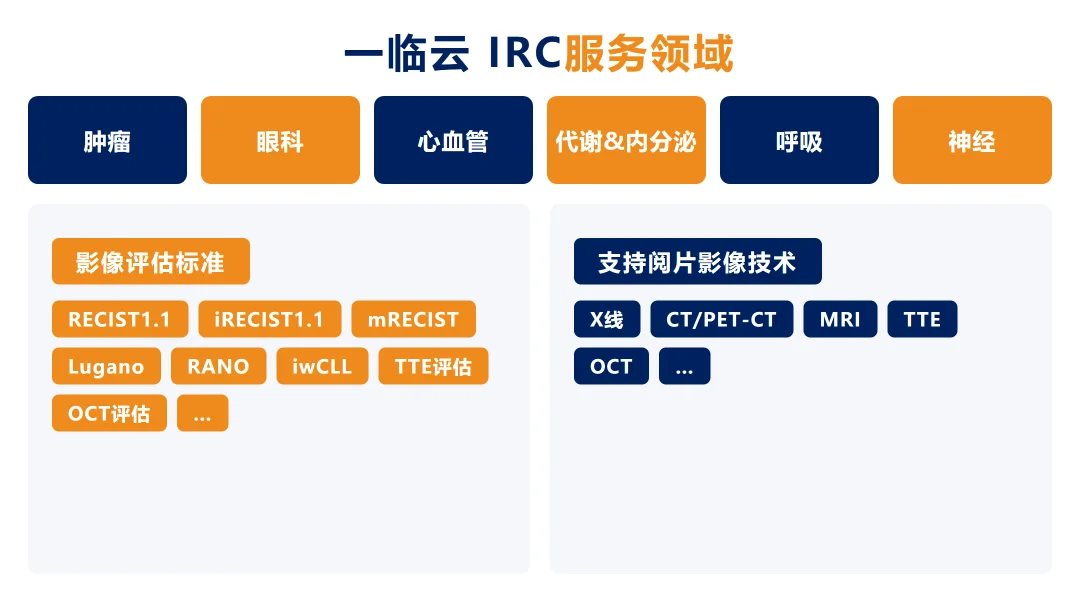
EClinCloud accorde une attention continue à la qualité de l'évaluation des critères d'évaluation et à la coordination des processus dans la recherche clinique. Dans le domaine de l'IRC, autour de l'évaluation de critères d'évaluation par imagerie dans de multiples pathologies, nous prenons en charge divers standards d'évaluation et applications technologiques d'imagerie, et proposons des services professionnels pour aider les équipes de recherche à standardiser les évaluations, améliorer la concordance et la traçabilité, et soutenir l'élaboration de preuves cliniques fiables.
Derrière chaque médicament innovant se trouvent l'engagement et les attentes d'innombrables personnes, ainsi que d'importants défis. EClinCloud a accompagné de nombreux projets MRCT ; plus nous nous y impliquons, plus nous en mesurons la complexité.
Les professionnels médicaux et pharmaceutiques de notre équipe, ainsi que l'expérience de recherche accumulée dans différents domaines thérapeutiques, nous permettent de partir des besoins cliniques concrets pour réfléchir à ce que la technologie peut encore apporter à la recherche. Nous espérons avancer aux côtés de nos partenaires afin de mettre davantage de traitements innovants de valeur à la disposition des patients.
[1] Shanghai Allist Pharmaceuticals Co., Ltd. Bonne nouvelle | Allist annonce que la FDA américaine a accordé au furmonertinib la désignation de thérapie innovante (Breakthrough Therapy) pour le traitement de première ligne du cancer bronchique non à petites cellules avancé ou métastatique avec mutation par insertion dans l'exon 20 de l'EGFR [En ligne]. 30/10/2023. https://www.allist.com.cn/newsd/101/2076.html
[2] https://ir.arrivent.com/news-releases/news-release-details/arrivent-announces-program-update-phase-3-furvent-trial
[3] Allist, « Relevé des activités de relations investisseurs », Bourse de Shanghai (Shanghai Stock Exchange), 09/10/2026, n° AN202610091830262783. https://pdf.dfcfw.com/pdf/H22_AN202610091830262783_1.pdf
[4] U.S. Food and Drug Administration (FDA). Clinical Trial Endpoints for the Approval of Cancer Drugs and Biologics: Guidance for Industry. Décembre 2018, Section III. General Endpoint Considerations. https://www.fda.gov/regulatory-information/search-fda-guidance-documents/clinical-trial-endpoints-approval-cancer-drugs-and-biologics
*Avertissement : cet article est uniquement destiné aux échanges professionnels et ne constitue en aucun cas un conseil en investissement ou un avis médical ; les contenus cités proviennent tous de sources publiques.
EClinCloud est une entreprise d'IA de premier plan dans le secteur de la recherche clinique, qui s'appuie sur l'IA pour développer une plateforme cloud intégrée intelligente pour la recherche clinique et des technologies d'évaluation des critères d'évaluation. Elle propose aux entreprises pharmaceutiques et aux organismes de recherche du monde entier des produits technologiques tels que eCOA, CTMS, eTMF, EDC, RTSM, IRC et RM, ainsi que des services de gestion des échelles, de validation linguistique, de formation des évaluateurs et d'analyse de la qualité des données, afin de bâtir des solutions numériques efficaces et précises. En s'appuyant sur des modèles prédictifs d'IA et une plateforme de données intelligente, elle permet d'évaluer de manière dynamique et d'aider à améliorer le taux de réussite des essais cliniques de médicaments, contribuant ainsi à raccourcir les cycles de développement des médicaments et des dispositifs médicaux, au bénéfice des patients.