Análise retrospectiva do estudo global de fase III do furmonertinibe, produto de 10 bilhões de yuans: desafios de consistência na avaliação de desfechos
Fonte: EClinCloud. Autor: EClinCloud.
Em 6 de outubro, a Allist anunciou que seu produto principal, o furmonertinibe, não atingiu o desfecho primário no estudo clínico global pivotal de fase III FURVENT.
Fonte da imagem: site oficial da Allist
Após a divulgação da notícia, o mercado ficou bastante surpreso:
Trata-se de um medicamento inovador desenvolvido na China, já aprovado e comercializado no país, com contribuição acumulada superior a 10 bilhões de yuans no mercado chinês, múltiplas indicações e que já recebeu a designação de terapia inovadora (Breakthrough Therapy) da FDA dos EUA[1].
O que aconteceu por trás desse resultado merece ser analisado em detalhes.
Análise retrospectiva do estudo FURVENT
O FURVENT é um estudo clínico global, pivotal, de três braços e fase III, conduzido em conjunto pela Allist e por sua parceira norte-americana ArriVent, com o objetivo de avaliar o furmonertinibe no tratamento de primeira linha do câncer de pulmão de células não pequenas não escamoso (nsqNSCLC) localmente avançado ou metastático com EGFR éxon 20ins. O estudo incluiu um total de 398 pacientes, que receberam furmonertinibe 240 mg, 160 mg ou quimioterapia à base de platina combinada com pemetrexede, abrangendo centros de pesquisa nos Estados Unidos, Europa, China e Japão, entre outros.
O desfecho primário do estudo é a sobrevida livre de progressão (PFS) avaliada por Revisão Central Independente Cega (BICR).
Indicador | Furmonertinibe 240 mg | Furmonertinibe 160 mg | Grupo controle |
PFS mediana (meses) | 11.0 | 8.4 | 9.5 |
HR em relação ao grupo controle (95% CI) | 0.75(0.55, 1.02) | 0.91(0.67, 1.25) | — |
ORR confirmada | 60% | 35% | 33% |
Principais resultados do estudo de fase III FURVENT (HR, razão de risco; CI, intervalo de confiança; ORR, taxa de resposta objetiva)
Esse conjunto de dados apresenta alguns pontos que merecem atenção.
Primeiro, a discrepância entre o sinal de eficácia e o desfecho primário.
Os dados do grupo de furmonertinibe 240 mg não são ruins. A ORR foi de 60%, quase o dobro dos 33% do grupo controle (doravante denominado grupo quimioterapia). A HR foi de 0.75, ou seja: o risco no grupo de tratamento foi de 75% do observado no grupo quimioterapia, representando uma redução de risco de 25%.
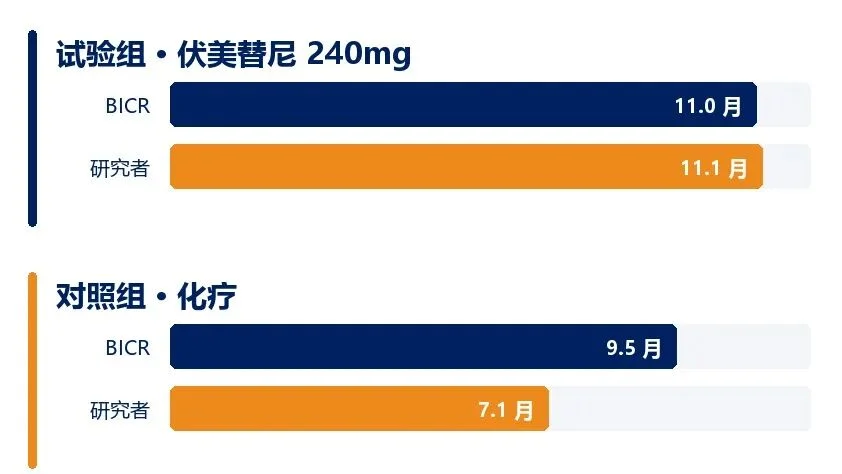
No entanto, a PFS mediana do grupo de furmonertinibe 240 mg foi de 11.0 meses, enquanto a do grupo quimioterapia atingiu 9.5 meses, uma diferença de 1.5 mês entre os dois (ou seja, o furmonertinibe prolongou a PFS em apenas 1.5 mês). O valor de P final do estudo foi de 0.0654[2], não atingindo o critério de significância estatística de P < 0.05.
Portanto, o grupo de furmonertinibe 240 mg demonstrou atividade antitumoral, mas não conseguiu comprovar superioridade clara em relação à quimioterapia no desfecho mais crítico, a PFS.
A Allist considera que a PFS mediana de 9.5 meses avaliada por BICR no grupo quimioterapia foi significativamente superior aos resultados de estudos semelhantes recentes (a PFS histórica esperada para o grupo quimioterapia é de 5 a 7 meses) e às expectativas internas da empresa[3]. Ou seja, o grupo controle "teve um desempenho bom demais", o que afetou a diferença de eficácia entre o grupo experimental e o grupo controle.
Segundo, a assimetria entre as avaliações por BICR e pelo investigador.
O estudo divulgou os dados avaliados pelos investigadores. Neles, as avaliações por BICR e pelo investigador no grupo de tratamento foram quase idênticas, mas no grupo quimioterapia a BICR foi de 9.5 meses e a avaliação pelo investigador foi de apenas 7.1 meses, uma diferença de 2.4 meses. O desvio concentrou-se no grupo quimioterapia e ocorreu em uma única direção, formando uma assimetria que afeta a interpretabilidade dos resultados e abala a confiabilidade da comparação de eficácia.
Na direção do viés, a avaliação pelo BICR mostrou-se mais "favorável" à quimioterapia. Na avaliação do investigador, o grupo de furmonertinibe 240 mg versus quimioterapia apresentou 11.1 meses contra 7.1 meses, com HR tão baixo quanto 0.61; porém, na avaliação pelo BICR, o grupo da quimioterapia subiu de 7.1 meses para 9.5 meses.
Foco na avaliação de desfechos oncológicos: o BICR que não pode ser ignorado
O BICR (revisão central independente cega) é uma modalidade comum de avaliação de desfechos em ensaios clínicos oncológicos.
Termo | Inglês | Foco |
BICR | Blinded Independent Central Review | Enfatiza características do processo de avaliação, como cegamento, independência e revisão centralizada |
IRC | Independent Review Committee | Enfatiza o comitê responsável pelo trabalho de revisão independente e o mecanismo de revisão |
O IRC enfatiza "quem realiza a revisão" e o BICR enfatiza "como a revisão é conduzida", havendo sobreposição no uso dos termos relacionados na literatura de pesquisa clínica
Por que é necessária a avaliação dupla pelo BICR e pelo investigador?
Em ensaios clínicos oncológicos, diferentes desfechos de eficácia dependem em graus distintos do método de avaliação. A sobrevida global (OS) baseia-se geralmente nos eventos de óbito e no momento em que ocorrem, apresentando objetividade relativamente elevada; já a determinação por imagem em desfechos como ORR e PFS pode ser influenciada por fatores como medição de lesões, determinação de progressão e variabilidade entre avaliadores.
Especialmente em casos como o do FURVENT, um ensaio clínico aberto, o investigador conhece o esquema terapêutico recebido pelo paciente, o que pode gerar potencial viés de avaliação; o BICR, por meio de avaliação independente, cega e centralizada, reduz ao máximo possível o viés de avaliação e aumenta a consistência da avaliação.
O CDE aponta explicitamente, nas "Diretrizes para o Desenho Estatístico de Ensaios Clínicos de Medicamentos Antineoplásicos", que, para ensaios destinados a pedido de registro, a avaliação de ORR e PFS relacionada à resposta tumoral deve, em geral, basear-se na medição tumoral e na avaliação de resposta realizadas por um Comitê de Revisão Central Independente Cego (BIRC); a FDA, em seu guia sobre desfechos para medicamentos oncológicos, também discute explicitamente o valor da revisão independente para reduzir o viés na interpretação de imagens[4].
Por que ocorrem discrepâncias entre a avaliação pelo BICR e pelo investigador?
Os resultados de concordância entre o BICR e a avaliação do investigador constituem um dos pontos importantes de análise e discussão em ensaios oncológicos. As discrepâncias entre ambos estão relacionadas aos seguintes fatores:
● Diferenças na medição de lesões: o julgamento sobre bordas das lesões, variação de tamanho ou novas lesões pode diferir.
● Diferenças na determinação de progressão: mesmo adotando os mesmos critérios RECIST 1.1, diferentes avaliadores ainda podem chegar a julgamentos distintos em casos específicos.
● Diferenças nas informações de avaliação: o investigador conhece o quadro clínico do paciente; a revisão central geralmente realiza a leitura conforme o estatuto de revisão e as informações definidas.
● Diferenças de pontos temporais e processamento de dados: o momento dos exames de imagem, exames omitidos, imagens ausentes, terapias subsequentes e a forma de confirmação dos eventos de progressão podem afetar o cálculo da PFS.
Mesmo na ausência de erros ou omissões evidentes de avaliação, os resultados do investigador e do BICR ainda podem divergir. Atualmente, também não há regulamentação que estabeleça explicitamente qual taxa de discordância entre ambos seria adequada. O ponto central é se as discrepâncias podem ser explicadas de forma razoável, se há viés sistemático e se a confiabilidade dos resultados do desfecho primário é afetada.
Pela avaliação do investigador, o FURVENT poderia ser bem-sucedido?
Pelos dados divulgados, a avaliação do investigador de fato mostra um sinal de eficácia mais favorável. Contudo, seu sucesso ainda depende de: a autoridade regulatória reconhecer se a avaliação do investigador em estudo aberto é suficientemente confiável; e se a discrepância entre os resultados dos diferentes métodos de avaliação é razoável.
Lições do caso
O rigor da avaliação determina o grau de confiança que depositamos nos sinais de eficácia. Como assegurar, por meio de desenho e execução padronizados, que os dados de avaliação resistam ao escrutínio talvez seja uma lição mais digna de ser lembrada pelo setor do que um único valor absoluto.
O caso FURVENT lembra que, em estudos oncológicos multicêntricos globais — especialmente nos estudos abertos —, as autoridades regulatórias mantêm grande atenção à concordância entre as avaliações duplas por BICR e pelo investigador; o patrocinador deve gerenciar as "diferenças entre sistemas de avaliação" como um risco central, não apenas pré-especificando análises de sensibilidade no desenho do protocolo, mas também realizando o monitoramento contínuo da "concordância" e da "integridade dos dados" das avaliações ao longo do estudo para lidar com eventuais controvérsias.
Para desfechos como a PFS que dependem de avaliação por imagem, os critérios de avaliação, a qualidade da aquisição das imagens, os momentos dos exames, a transmissão e o gerenciamento dos dados, bem como a articulação do fluxo entre a avaliação do investigador e a revisão central independente, podem afetar a integridade e a interpretabilidade da avaliação do desfecho.
Além disso, para empresas que conduzem estudos clínicos multicêntricos — especialmente estudos clínicos multicêntricos internacionais —, também é necessário assegurar que os diferentes centros de pesquisa executem o estudo segundo requisitos uniformes, que os dados críticos sejam coletados oportunamente e gerenciados de forma padronizada, e que haja verificação tempestiva em caso de dados ausentes ou divergências de avaliação.
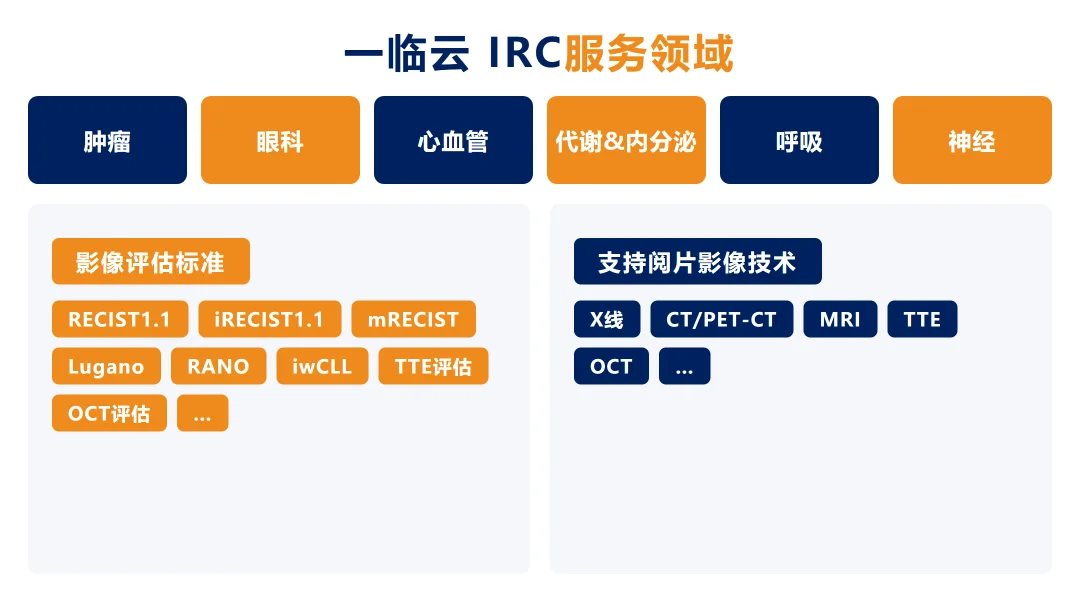
A EClinCloud acompanha continuamente a qualidade da avaliação de desfechos e a coordenação de fluxos na pesquisa clínica. Na área de IRC, com foco na avaliação de desfechos por imagem em múltiplas doenças, oferecemos suporte a diversos critérios de avaliação por imagem e aplicações de tecnologia de imagem, além de prestar serviços profissionais para auxiliar as equipes de pesquisa a padronizar as avaliações, elevar a consistência e a rastreabilidade e apoiar a formação de evidências clínicas confiáveis.
Por trás de cada medicamento inovador estão o empenho e a expectativa de inúmeras pessoas, além de muitos desafios. A EClinCloud já apoiou diversos projetos de MRCT; quanto maior o envolvimento, mais evidente se torna a complexidade desse trabalho.
Os profissionais da área médica e farmacêutica de nossa equipe, aliados à experiência em pesquisa acumulada em diferentes áreas terapêuticas, permitem-nos partir das necessidades clínicas reais para refletir sobre de que outras formas a tecnologia pode contribuir para os estudos. Esperamos avançar junto aos nossos parceiros para levar mais tratamentos inovadores de valor aos pacientes.
[1] Shanghai Allist Pharmaceuticals Co., Ltd. Boas notícias | Allist anuncia que a FDA dos EUA concedeu a designação de Terapia Inovadora (Breakthrough Therapy) ao furmonertinibe para o tratamento de primeira linha do câncer de pulmão de células não pequenas avançado ou metastático com mutação de inserção no éxon 20 do EGFR [online]. 30/10/2023. https://www.allist.com.cn/newsd/101/2076.html
[2] https://ir.arrivent.com/news-releases/news-release-details/arrivent-announces-program-update-phase-3-furvent-trial
[3] Allist, "Registro de Atividades de Relações com Investidores", Shanghai Stock Exchange, 09/10/2026, nº AN202610091830262783. https://pdf.dfcfw.com/pdf/H22_AN202610091830262783_1.pdf
[4] U.S. Food and Drug Administration (FDA). Clinical Trial Endpoints for the Approval of Cancer Drugs and Biologics: Guidance for Industry. Dezembro de 2018, Section III. General Endpoint Considerations. https://www.fda.gov/regulatory-information/search-fda-guidance-documents/clinical-trial-endpoints-approval-cancer-drugs-and-biologics
*Aviso: este artigo destina-se apenas ao intercâmbio setorial e não constitui recomendação médica ou de investimento; todo o conteúdo citado provém de fontes públicas.
A EClinCloud é uma empresa líder em IA no setor de pesquisa clínica, desenvolvendo, com base em IA, uma plataforma em nuvem integrada e inteligente para pesquisa clínica e tecnologia de avaliação de desfechos, fornecendo a empresas farmacêuticas e instituições de pesquisa em todo o mundo produtos tecnológicos como eCOA, CTMS, eTMF, EDC, RTSM, IRC e RM, bem como serviços de gerenciamento de escalas, validação linguística, treinamento de avaliadores e análise da qualidade de dados, estruturando soluções digitais eficientes e precisas e apoiando-se em modelos preditivos de IA e em uma plataforma inteligente de dados para avaliar dinamicamente e auxiliar no aumento da taxa de sucesso de ensaios clínicos de medicamentos, contribuindo para reduzir o ciclo de P&D de medicamentos e dispositivos médicos em benefício dos pacientes.