Rückblick auf die globale Phase-III-Studie des 10-Milliarden-Produkts Furmonertinib: Herausforderungen bei der Konsistenz der Endpunktbewertung
Quelle: EClinCloud. Autor: EClinCloud.
Am 6. Oktober gab Allist bekannt, dass sein Kernprodukt Furmonertinib in der globalen, zulassungsrelevanten klinischen Phase-III-Studie FURVENT den primären Studienendpunkt nicht erreicht hat.
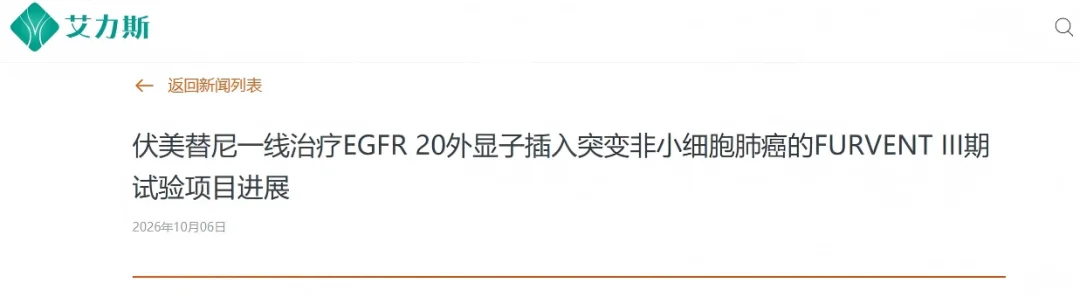
Bildquelle: Website von Allist
Nach Bekanntgabe der Nachricht reagierte der Markt überrascht:
Dies ist ein in China entwickeltes innovatives Arzneimittel, das dort bereits zugelassen und auf dem Markt ist, auf dem chinesischen Markt kumuliert bereits über 10 Milliarden beigetragen hat, mehrere Indikationen besitzt und früher von der US-FDA den Status einer „Breakthrough Therapy“ erhielt[1].
Was dahintersteckt, lohnt sich näher aufzuschlüsseln.
Rückblick auf die FURVENT-Studie
FURVENT ist eine globale, zulassungsrelevante, dreiarmige klinische Phase-III-Studie, die von Allist gemeinsam mit seinem US-amerikanischen Partner ArriVent durchgeführt wird, um Furmonertinib in der Erstlinientherapie des lokal fortgeschrittenen oder metastasierten nicht-plattenepithelialen nicht-kleinzelligen Lungenkarzinoms (nsqNSCLC) mit EGFR-Exon-20-ins zu untersuchen. In die Studie wurden insgesamt 398 Patienten aufgenommen, die jeweils Furmonertinib 240 mg, 160 mg oder eine platinbasierte Chemotherapie in Kombination mit Pemetrexed erhielten, verteilt auf Prüfzentren unter anderem in den USA, Europa, China und Japan.
Der primäre Endpunkt der Studie ist das durch eine verblindete unabhängige zentrale Beurteilung (BICR) bewertete progressionsfreie Überleben (PFS).
Parameter | Furmonertinib 240 mg | Furmonertinib 160 mg | Kontrollgruppe |
Medianes PFS (Monate) | 11.0 | 8.4 | 9.5 |
HR gegenüber der Kontrollgruppe (95 % CI) | 0.75(0.55, 1.02) | 0.91(0.67, 1.25) | — |
Bestätigte ORR | 60% | 35% | 33% |
Hauptergebnisse der Phase-III-Studie FURVENT (HR, Hazard Ratio; CI, Konfidenzintervall; ORR, objektive Ansprechrate)
An diesen Daten sind mehrere Punkte bemerkenswert.
Erstens: die Diskrepanz zwischen dem Wirksamkeitssignal und dem primären Endpunkt.
Die Daten der Furmonertinib-240-mg-Gruppe sind nicht schlecht. Die ORR lag bei 60 % und war damit fast doppelt so hoch wie die 33 % der Kontrollgruppe (im Folgenden einheitlich als Chemotherapiegruppe bezeichnet). Die HR betrug 0.75, das heißt: Das Risiko in der Behandlungsgruppe betrug 75 % des Risikos der Chemotherapiegruppe, was einer Risikoreduktion um 25 % entspricht.
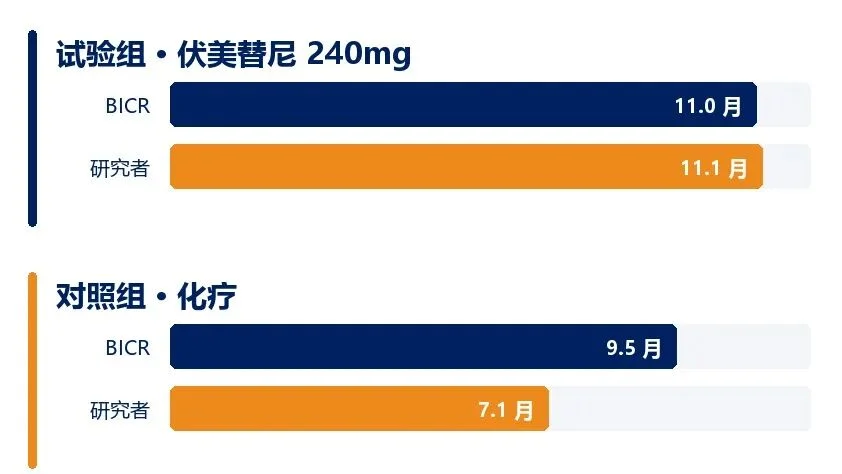
Allerdings lag das mediane PFS in der Furmonertinib-240-mg-Gruppe bei 11.0 Monaten, während die Chemotherapiegruppe 9.5 Monate erreichte – ein Unterschied von 1.5 Monaten (das heißt, Furmonertinib verlängerte es lediglich um 1.5 Monate). Der finale P-Wert der Studie betrug 0.0654[2] und erreichte damit nicht das Kriterium für statistische Signifikanz von P < 0.05.
Somit zeigte die Furmonertinib-240-mg-Gruppe zwar eine Antitumoraktivität, konnte jedoch beim entscheidenden PFS-Endpunkt keine eindeutige Überlegenheit gegenüber der Chemotherapie nachweisen.
Allist ist der Ansicht, dass das per BICR bewertete mediane PFS der Chemotherapiegruppe von 9.5 Monaten deutlich über den Ergebnissen jüngerer vergleichbarer Studien (historisch erwartetes PFS der Chemotherapiegruppe: 5–7 Monate) sowie über den unternehmensinternen Erwartungen lag[3]. Das heißt, die Kontrollgruppe hat „zu gut abgeschnitten“, was den Wirksamkeitsunterschied zwischen der Prüfgruppe und der Kontrollgruppe beeinflusst hat.
Zweitens: die Asymmetrie zwischen BICR- und Prüfarztbewertung.
In der Studie wurden auch Daten aus der Prüfarztbewertung veröffentlicht. Dabei stimmten die BICR- und die Prüfarztbewertung in der Behandlungsgruppe nahezu überein; in der Chemotherapiegruppe lag die BICR-Bewertung jedoch bei 9.5 Monaten und die Prüfarztbewertung nur bei 7.1 Monaten, was einer Differenz von 2.4 Monaten entspricht. Die Abweichung konzentrierte sich auf die Chemotherapiegruppe und verlief nur in eine Richtung, wodurch eine Asymmetrie entstand, welche die Interpretierbarkeit der Ergebnisse beeinträchtigt und die Glaubwürdigkeit des Wirksamkeitsvergleichs erschüttert.
Richtung der Abweichung: Die BICR-Bewertung fällt für die Chemotherapie „günstiger“ aus. Bei der Bewertung durch die Prüfärzte erzielte die Furmonertinib-240-mg-Gruppe im Vergleich zur Chemotherapie 11.1 Monate gegenüber 7.1 Monaten, bei einer HR von lediglich 0.61; bei der BICR-Bewertung stieg der Wert der Chemotherapiegruppe jedoch von 7.1 Monaten auf 9.5 Monate.
Endpunktbewertung in der Onkologie im Fokus: das nicht zu übersehende BICR
BICR (verblindete unabhängige zentrale Bewertung) ist eine in klinischen Onkologiestudien gängige Methode zur Endpunktbewertung.
Begriff | Englisch | Schwerpunkt |
BICR | Blinded Independent Central Review | Betont Merkmale des Bewertungsprozesses wie Verblindung, Unabhängigkeit und zentrale Begutachtung |
IRC | Independent Review Committee | Betont das Gremium und den Begutachtungsmechanismus, die die unabhängige Bewertung durchführen |
IRC betont, „wer bewertet“, während BICR betont, „wie bewertet wird“; die entsprechenden Begriffe werden in der Literatur zur klinischen Forschung teilweise überschneidend verwendet
Warum ist eine duale Bewertung durch BICR und Prüfarzt erforderlich?
In klinischen Onkologiestudien hängen verschiedene Wirksamkeitsendpunkte in unterschiedlichem Maße von der Bewertungsmethode ab. Das Gesamtüberleben (OS) stützt sich in der Regel auf Todesereignisse und deren Eintrittszeitpunkt und weist daher eine vergleichsweise hohe Objektivität auf; bei Endpunkten wie ORR und PFS hingegen kann die bildgebende Beurteilung durch Faktoren wie Läsionsmessung, Progressionsbeurteilung und Unterschiede zwischen den Bewertenden beeinflusst werden.
Insbesondere im vorliegenden Fall einer klinischen Studie wie FURVENT mit offenem Studiendesign wissen die Prüfärzte, welches Behandlungsschema die Patienten erhalten, sodass eine potenzielle Bewertungsverzerrung bestehen kann; durch eine unabhängige, verblindete und zentrale Bewertung reduziert das BICR Bewertungsverzerrungen so weit wie möglich und erhöht die Konsistenz der Bewertung.
Das Center for Drug Evaluation (CDE) weist in seiner „Leitlinie zum statistischen Design klinischer Studien mit Antitumor-Arzneimitteln“ (抗肿瘤药物临床试验统计学设计指导原则) ausdrücklich darauf hin, dass bei Studien zur geplanten Zulassungsbeantragung die Bewertung von ORR und PFS hinsichtlich des Tumoransprechens in der Regel auf Tumormessungen und Ansprechbewertungen eines verblindeten unabhängigen zentralen Prüfungsausschusses (BIRC) basieren muss; auch die FDA geht in ihrer Leitlinie zu Endpunkten bei Krebsarzneimitteln ausdrücklich auf den Wert einer unabhängigen Begutachtung zur Verringerung von Verzerrungen bei der Bildinterpretation ein[4].
Warum treten Unterschiede zwischen der BICR- und der Prüfarztbewertung auf?
Die Ergebnisse zur Übereinstimmung zwischen BICR- und Prüfarztbewertung gehören zu den wichtigen Analyse- und Diskussionspunkten in Onkologiestudien. Unterschiede zwischen beiden hängen mit folgenden Faktoren zusammen:
● Unterschiede bei der Läsionsmessung: Die Beurteilung von Läsionsgrenzen, Größenveränderungen oder neuen Läsionen kann unterschiedlich ausfallen.
● Unterschiede bei der Progressionsbeurteilung: Selbst bei Anwendung derselben Kriterien nach RECIST 1.1 können verschiedene Bewertende im konkreten Einzelfall zu unterschiedlichen Einschätzungen gelangen.
● Unterschiedliche Bewertungsinformationen: Prüfer kennen die klinische Situation der Patienten, während bei der zentralen Begutachtung in der Regel gemäß Begutachtungscharta und vorgegebenen Informationen beurteilt wird.
● Unterschiede bei Zeitpunkten und Datenverarbeitung: Bildgebungszeitpunkte, versäumte Untersuchungen, fehlende Aufnahmen, Folgetherapien sowie die Art der Bestätigung von Progressionsereignissen können allesamt die Berechnung des PFS beeinflussen.
Selbst wenn keine offensichtlichen Fehlbeurteilungen oder übersehenen Befunde vorliegen, können die Bewertungsergebnisse von Prüfarzt und BICR voneinander abweichen. Derzeit gibt es zudem keine einschlägigen Vorschriften, die eindeutig festlegen, welche Diskordanzrate zwischen den Bewertungsergebnissen beider Seiten als angemessen gilt. Entscheidend ist, ob sich die Unterschiede sachgerecht erklären lassen, ob eine systematische Verzerrung vorliegt und ob die Zuverlässigkeit des Ergebnisses für den primären Endpunkt beeinträchtigt wird.
Könnte FURVENT auf Basis der Prüfarztbewertung möglicherweise erfolgreich sein?
Den veröffentlichten Daten zufolge zeigt die Prüfarztbewertung tatsächlich ein günstigeres Wirksamkeitssignal. Ob die Studie jedoch erfolgreich sein kann, hängt weiterhin davon ab, ob die Zulassungsbehörden die Prüfarztbewertung im offenen Studiendesign als hinreichend zuverlässig anerkennen und ob die Ergebnisunterschiede zwischen den verschiedenen Bewertungsmethoden nachvollziehbar sind.
Lehren aus diesem Fall
Die Strenge der Bewertung bestimmt das Maß an Vertrauen in ein Wirksamkeitssignal. Wie sich durch ein ordnungsgemäßes Design und eine entsprechende Durchführung gewährleisten lässt, dass die Bewertungsdaten einer eingehenden Prüfung standhalten, ist möglicherweise eine Lektion, die der Branche eher im Gedächtnis bleiben sollte als ein einzelner absoluter Zahlenwert.
Der Fall FURVENT erinnert uns daran, dass die Regulierungsbehörden bei globalen multizentrischen – insbesondere offenen – onkologischen Studien der Übereinstimmung zwischen der doppelten Bewertung durch das BICR und die Prüfärzte große Aufmerksamkeit schenken. Der Sponsor muss „Unterschiede zwischen den Bewertungssystemen“ als zentrales Risiko steuern: Er muss nicht nur bereits bei der Prüfplangestaltung Sensitivitätsanalysen vorab definieren, sondern insbesondere auch während der laufenden Studie die „Konsistenz“ und „Datenintegrität“ der Bewertungen kontinuierlich überwachen, um möglichen Kontroversen begegnen zu können.
Bei Endpunkten wie dem PFS, die auf einer bildgebenden Beurteilung beruhen, können Bewertungskriterien, die Qualität der Bildakquisition, Untersuchungszeitpunkte, Datenübertragung und -management sowie die Prozessverzahnung zwischen der Prüfarztbewertung und der unabhängigen zentralen Begutachtung die Integrität und Interpretierbarkeit der Endpunktbewertung beeinflussen.
Darüber hinaus müssen Unternehmen, die multizentrische – insbesondere internationale multizentrische – klinische Prüfungen durchführen, sicherstellen, dass verschiedene Prüfzentren nach einheitlichen Anforderungen arbeiten, wesentliche Daten zeitnah erfasst sowie standardisiert verwaltet werden und bei fehlenden Daten oder Bewertungsabweichungen eine rechtzeitige Überprüfung erfolgt.
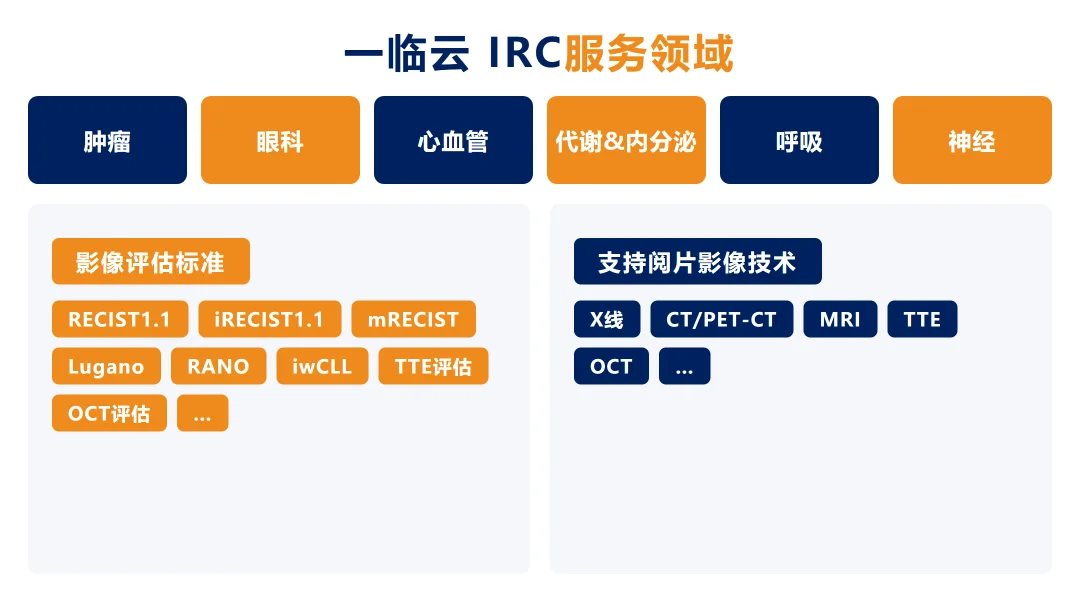
EClinCloud legt in der klinischen Forschung kontinuierlich großes Augenmerk auf die Qualität der Endpunktbewertung und die Prozesskoordination. Im Bereich IRC unterstützen wir bei der bildgebenden Endpunktbewertung für verschiedene Krankheitsbilder vielfältige Bewertungsstandards und Anwendungen der Bildgebungstechnologie und bieten professionelle Dienstleistungen an, um Studienteams bei der Standardisierung von Bewertungen zu unterstützen, Konsistenz und Rückverfolgbarkeit zu verbessern und zur Schaffung belastbarer klinischer Evidenz beizutragen.
Hinter jedem innovativen Arzneimittel stehen der Einsatz und die Erwartungen unzähliger Menschen sowie zahlreiche Herausforderungen. EClinCloud hat bereits zahlreiche MRCT-Projekte unterstützt; je tiefer man einsteigt, desto deutlicher wird, wie anspruchsvoll diese Projekte sind.
Die medizinisch-pharmazeutischen Fachkräfte in unserem Team sowie unsere in verschiedenen Krankheitsgebieten gesammelte Forschungserfahrung ermöglichen es uns, von den tatsächlichen klinischen Anforderungen auszugehen und zu prüfen, wie Technologie die Forschung noch weiter unterstützen kann. Wir hoffen, gemeinsam mit unseren Partnern voranzugehen, damit mehr wertvolle innovative Therapien zu den Patienten gelangen.
[1] Shanghai Allist Pharmaceuticals Co., Ltd. Erfreuliche Nachricht | Allist gibt bekannt, dass die US-FDA Furmonertinib den Breakthrough-Therapy-Status (Therapiedurchbruch) für die Erstlinientherapie des fortgeschrittenen oder metastasierten nicht-kleinzelligen Lungenkarzinoms mit EGFR-Exon-20-Insertionsmutation erteilt hat [Online]. 30.10.2023. https://www.allist.com.cn/newsd/101/2076.html
[2] https://ir.arrivent.com/news-releases/news-release-details/arrivent-announces-program-update-phase-3-furvent-trial
[3] Allist Pharmaceuticals: „Protokoll zu Investor-Relations-Aktivitäten“ (投资者关系活动记录表), Shanghai Stock Exchange, 09.10.2026, Nr. AN202610091830262783. https://pdf.dfcfw.com/pdf/H22_AN202610091830262783_1.pdf
[4] U.S. Food and Drug Administration (FDA). Clinical Trial Endpoints for the Approval of Cancer Drugs and Biologics: Guidance for Industry. Dezember 2018, Section III. General Endpoint Considerations. https://www.fda.gov/regulatory-information/search-fda-guidance-documents/clinical-trial-endpoints-approval-cancer-drugs-and-biologics
*Hinweis: Dieser Artikel dient ausschließlich dem fachlichen Austausch innerhalb der Branche und stellt weder eine Anlage- noch eine medizinische Beratung dar; alle darin zitierten Inhalte stammen aus öffentlich zugänglichen Quellen.
EClinCloud ist ein führendes KI-Unternehmen in der klinischen Forschungsbranche, das mithilfe von KI eine integrierte intelligente Cloud-Plattform für die klinische Forschung sowie Technologien zur Endpunktbewertung entwickelt und Pharmaunternehmen sowie Forschungseinrichtungen weltweit Technologieprodukte wie eCOA, CTMS, eTMF, EDC, RTSM, IRC und RM sowie Dienstleistungen in den Bereichen Skalenmanagement, sprachliche Validierung, Rater-Schulung und Datenqualitätsanalyse bereitstellt, um effiziente und präzise digitale Lösungen aufzubauen, und auf Basis von KI-Prognosemodellen sowie einer intelligenten Datenplattform die Erfolgsrate klinischer Arzneimittelstudien dynamisch bewertet und deren Verbesserung unterstützt, um dazu beizutragen, die Entwicklungszyklen von Arzneimitteln und Medizinprodukten zu verkürzen und Patienten zugutezukommen.